RaDiCo-ILD2

Maladies pulmonaires interstitielles : une étude de la petite enfance aux personnes âgées et des apparentés

Les maladies pulmonaires interstitielles

Les maladies pulmonaires interstitielles, également appelées pneumopathies interstitielles diffuses (PID), regroupent plusieurs maladies rares qui touchent les tissus du poumon, notamment ceux qui entourent les alvéoles pulmonaires, de minuscules espaces où s’effectuent les échanges entre l’air et le sang. Ces maladies peuvent entraîner une inflammation et parfois une fibrose, c’est-à-dire la formation progressive de tissu cicatriciel qui rend les poumons plus rigides et gêne leur fonctionnement. Elles peuvent se manifester à tout âge, de la petite enfance à l’âge adulte, et provoquer notamment un essoufflement, une toux persistante ou une diminution de la capacité respiratoire. Leur évolution varie selon la maladie et la personne concernée.

L’étude RaDiCo-ILD2 s’intéresse à plusieurs catégories de maladies pulmonaires interstitielles. Elle porte notamment sur les pneumopathies interstitielles idiopathiques, dont l’origine reste inconnue malgré les examens médicaux. Parmi elles figure la fibrose pulmonaire idiopathique, une maladie caractérisée par la formation progressive de tissu cicatriciel dans les poumons. L’étude s’intéresse également à d’autres maladies pulmonaires fibreuses chroniques susceptibles de s’aggraver avec le temps, comme certaines pneumopathies associées à des maladies auto-immunes, à la sarcoïdose ou à une réaction à des substances inhalées. Enfin, elle inclut les atteintes pulmonaires associées à la sclérodermie systémique, une maladie rare qui peut toucher plusieurs organes, notamment les poumons. Ces différentes maladies ne suivent pas toutes la même évolution et peuvent avoir des causes, des manifestations et une sévérité différentes.

Le développement et l’évolution de certaines maladies pulmonaires interstitielles peuvent être influencés par des facteurs génétiques et environnementaux. Des modifications de certains gènes peuvent notamment favoriser l’apparition d’une fibrose pulmonaire, parfois chez plusieurs membres d’une même famille. L’étude RaDiCo-ILD2 s’intéresse donc aussi aux proches adultes de premier degré de patients présentant une fibrose pulmonaire familiale associée à certaines anomalies génétiques.

Les objectifs

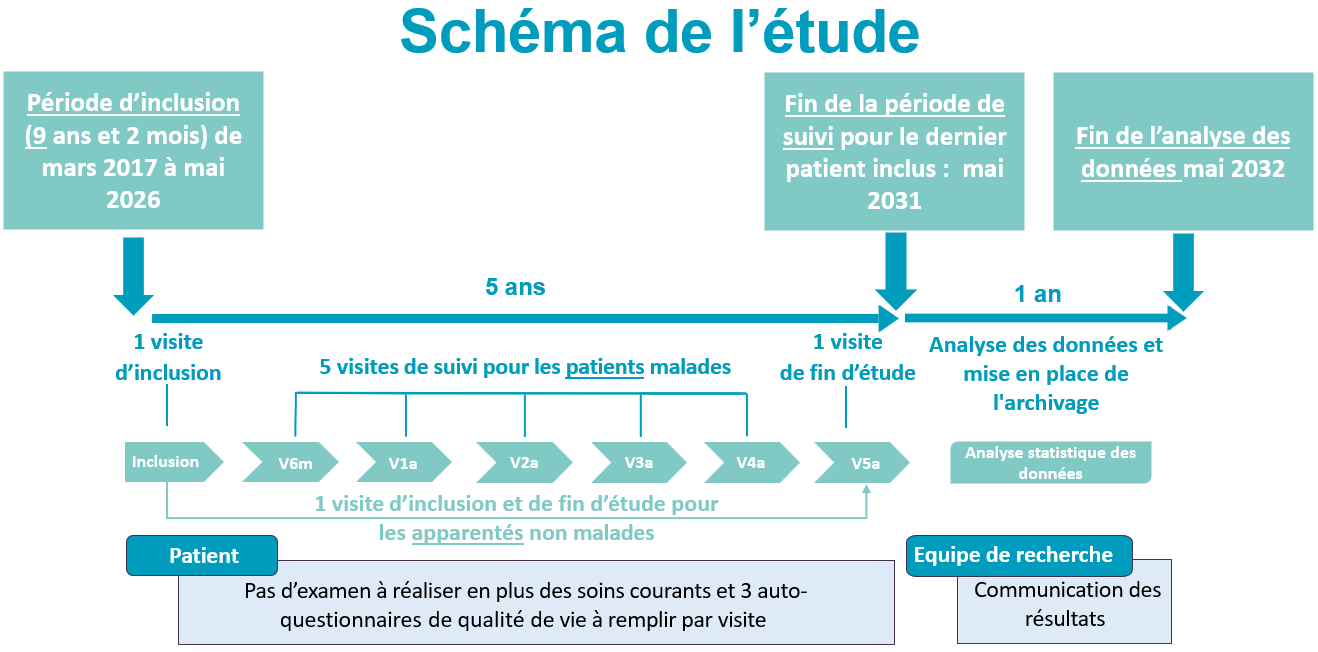
La cohorte suit environ 2850 patients prévalents et incidents atteints de maladies pulmonaires interstitielles et environ 200 apparentés au premier degré de personnes malades ayant une mutation génétique particulière. Le suivi des patients se déroule sur 5 ans avec 7 visites (T0, T6 mois, T1 an, T2 ans, T3 ans, T4 ans et T5 ans). Pour les apparentés c’est à T0 et à T5 ans.

Elle est non-interventionnelle, c’est à dire qu’il n’y a aucun examen à réaliser en plus de ceux reçus dans la pratique courante. Trois questionnaires de qualité de vie sont à remplir par les patients à chaque visite pour mesurer l’impact de la maladie sur leur vie et son évolution. 

Ses objectifs sont de :

  • Mieux comprendre l’évolution des maladies pulmonaires interstitielles, notamment les différentes formes de la maladie, leur gravité et leur évolution au fil du temps.
  • Identifier les facteurs génétiques impliqués dans ces maladies, afin de mieux comprendre pourquoi certaines personnes développent une maladie et pourquoi son évolution peut varier d’une personne à l’autre.
  • Étudier le rôle de l’environnement et des autres problèmes de santé sur l’apparition, la gravité et l’évolution des maladies pulmonaires interstitielles, ainsi que l’impact de l’infection par le SARS-CoV-2 (virus responsable de la COVID-19).
  • Identifier des marqueurs biologiques utiles au diagnostic et au suivi des maladies, pour aider à mieux les reconnaître et à repérer leur éventuelle aggravation.
  • Mieux comprendre les conséquences des mutations génétiques chez les membres des familles concernées, en étudiant le lien entre ces mutations et le développement de maladies pulmonaires.
  • Étudier les autres atteintes de santé pouvant être associées à certaines mutations génétiques, notamment celles touchant le foie, le sang, le système immunitaire ou la peau, ainsi que l’emphysème pulmonaire, les troubles de la fertilité, certains cancers et l’ostéoporose.
  • Mesurer l’efficacité des traitements administrés aux patients atteints de ces pathologies.
  • Mieux réagir dès que les premières manifestations de la maladie apparaissent, notamment en suivant dans le temps les personnes porteuses d’une mutation génétique qui ne présentent initialement aucun symptôme, avec une réévaluation prévue après cinq ans.

Gouvernance

Promoteur :

L'Inserm est le promoteur. Elle délègue la promotion à l'équipe RaDiCo. 


Coordination : 

Pr Vincent Cottin est l’investigateur coordonnateur et responsable scientifique au service de pneumologie, hôpital Louis Pradel, Hospices Civils de Lyon équipe INSERM UMR754.

Comité de Pilotage : 

Vincent Cottin, Nadia Nathan, Hilario Nunes, Raphaël Borie et Equipe projet RaDiCo + DSO


Comité Scientifique : 

Vincent Cottin, Nadia Nathan, Hilario Nunes, Stéphane Jouneau, Lidwine Wemeau, Raphaël Borie, Bruno Crestani, Jacques Cadranel, Philippe Bonniaud, Jean-Christophe Dubus, Martine Reynaud-Gaubert, Raphaël Hindre, et Equipe Projet RaDiCo + DSO

Association de patients

L’AFPIE (Association Française des Pneumopathies Interstitielles dès l’Enfance) accompagne les enfants atteints de ces maladies pulmonaires rares et leurs familles. Elle favorise l’écoute, le partage d’expériences et les échanges entre familles et professionnels de santé afin de rompre l’isolement. Elle contribue également à diffuser des informations sur les maladies et à soutenir les avancées de la recherche pour améliorer la prise en charge et la qualité de vie des patients.


La FFAAIR (Fédération Française des Associations et Amicales de malades, Insuffisants ou handicapés Respiratoires) rassemble des associations de patients atteints de maladies respiratoires et leurs proches partout en France. Elle informe et accompagne les personnes concernées, soutient les échanges entre patients et défend leurs droits afin d’améliorer leur qualité de vie. Elle met également à disposition des informations pratiques et des ressources pour mieux vivre au quotidien avec une maladie respiratoire.


Financements

RaDiCo a été financée jusqu'en 2025 par l'Agence Nationale de la Recherche (ANR). Ces fonds ont permis de lancer et suivre la cohorte ILD2.

Maintenant, RaDiCo est financée par le Ministère de l'Enseignement Supérieur, de la Recherche et de l'Espace (MESRE). Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRE reconduit son financement sur l’année suivante. 

Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels.

Une image contenant texte, Police, capture d’écran, logo

Description générée automatiquement

Informations et contacts

Vous pouvez en savoir plus en lisant le synopsis de l’étude : 

Pour toute information complémentaire sur la cohorte RaDiCo-ILD2 ou si vous souhaitez participer en tant que patient ou centre investigateur vous pouvez nous contacter sur l’adresse mail suivante ild2@radico.fr

Si vous voulez en savoir plus sur RaDiCo et nos autres cohortes de maladies rares, cliquez ici.

Des informations complémentaires sur la cohorte sont sur FReSH.

No news has been published for this cohort, you can consult all the news in the spotlight section

Les données recueillies dans la cohorte portent sur l'état de santé des patients, leur situation sociale et leur qualité de vie. Elles sont collectées uniquement lorsqu'elles sont nécessaires pour répondre aux objectifs scientifiques définis dans le protocole de l'étude.

Une fois enregistrées, ces données sont analysées par l'équipe de biostatisticiens de RaDiCo. Les analyses sont réalisées à partir de données pseudonymisées : les biostatisticiens ne disposent pas des informations permettant d'identifier directement les participants. Les résultats sont présentés sous une forme agrégée, de manière à garantir qu'aucune personne ne puisse être identifiée.

Des analyses sont conduites et des publications scientifiques sont produites tout au long de la durée de vie de la cohorte. À l'issue de l'étude, lorsque l'ensemble des données disponibles a été analysé, un rapport final est établi.

Au cours de la vie de la cohorte, d'autres équipes de recherche, publiques ou privées, peuvent souhaiter utiliser les données afin de répondre à une nouvelle question scientifique. Il s'agit alors d'un projet de recherche spécifique (PRS). Chaque PRS est examiné par le comité scientifique de la cohorte, qui évalue son intérêt scientifique, sa qualité méthodologique ainsi que le respect des exigences éthiques et des règles relatives à la protection des données.

Lorsqu'un projet est approuvé, une convention est établie entre les parties concernées. Les données de la cohorte ne sont pas transmises directement au porteur du projet : elles sont analysées dans un environnement sécurisé, et seuls les résultats nécessaires à la réalisation du projet lui sont communiqués. Seules les données des patients ayant consenti au partage de leurs données avec d'autres équipes de recherche peuvent être utilisées dans le cadre d'un PRS.

Vous pouvez télécharger le document de demande de PRS ici :

Voici la liste des 11 publications internationales par ordre décroissant de parution où les données de la cohorte ont été utilisées :

1. Cottin, V., Guéguen, S., Nunes, H., Jouneau, S., Crestani, B., Bonniaud, P., Wemeau, L., Israël-Biet, D., Reynaud-Gaubert, M., Gondouin, A., Cadranel, J., Marchand-Adam, S., Chevereau, M., Dufaure-Garé, I., Amselem, S., Clément, A., Bergot, E., Bonniaud, P., Bourdin, A., … and the RaDiCo team. (2022). Treatment of Idiopathic Pulmonary Fibrosis with Capsule or Tablet Formulations of Pirfenidone in the Real-Life French RaDiCo-ILD Cohort. Advances in Therapy, 39(1), 405‑420. https://doi.org/10.1007/s12325-021-01961-x

2. Cottin, V., Gueguen, S., Jouneau, S., Nunes, H., Crestani, B., Bonniaud, P., Wémeau-Stervinou, L., Reynaud-Gaubert, M., Israël-Biet, D., Cadranel, J., Marchand-Adam, S., Quétant, S., Hirschi, S., Montani, D., Gamez, A.-S., Chevereau, M., Dufaure-Garé, I., Amselem, S., Clement, A., & the OrphaLung and RespiFil Networks. (2021). Impact of Gender on the Characteristics of Patients with Idiopathic Pulmonary Fibrosis Included in the RaDiCo-ILD Cohort. Respiration, 101(1), 34‑45. https://doi.org/10.1159/000518008

3. Cottin, V., Bergot, E., Bourdin, A., Nunes, H., Prévot, G., Wallaert, B., & Marchand-Adam, S. (2021). Expectations about treatment of idiopathic pulmonary fibrosis : Comparative survey of patients, carers and physicians (the RESPIR French survey). Respiratory Medicine and Research, 79, 100811. https://doi.org/10.1016/j.resmer.2020.100811

4. Legendre, M., Butt, A., Borie, R., Debray, M.-P., Bouvry, D., Filhol-Blin, E., Desroziers, T., Nau, V., Copin, B., Moal, F. D.-L., Héry, M., Duquesnoy, P., Allou, N., Bergeron, A., Bermudez, J., Cazes, A., Chene, A.-L., Cottin, V., Crestani, B., … Nathan, N. (2020). Functional assessment and phenotypic heterogeneity of SFTPA1 and SFTPA2 mutations in interstitial lung diseases and lung cancer. European Respiratory Journal, 56(6). https://doi.org/10.1183/13993003.02806-2020

5. Nathan, N., Berdah, L., Delestrain, C., Sileo, C., & Clement, A. (2020). Interstitial lung diseases in children. La Presse Médicale, Interstitial lung diseases, 49(2), 103909. https://doi.org/10.1016/j.lpm.2019.06.007

6. Nathan, N., Sileo, C., Thouvenin, G., Berdah, L., Delestrain, C., Manali, E., Papiris, S., Léger, P.-L., Ducou le Pointe, H., Coulomb l’Hermine, A., & Clement, A. (2019). Pulmonary Fibrosis in Children. Journal of Clinical Medicine, 8(9), 1312. https://doi.org/10.3390/jcm8091312

7. Lauby, C., Boelle, P.-Y., Abou Taam, R., Bessaci, K., Brouard, J., Dalphin, M.-L., Delacourt, C., Delestrain, C., Deschildre, A., Dubus, J.-C., Fayon, M., Giovannini-Chami, L., Houdouin, V., Houzel, A., Marguet, C., Pin, I., Reix, P., Renoux, M.-C., Schweitzer, C., … Nathan, N. (2019). Health-related quality of life in infants and children with interstitial lung disease. Pediatric Pulmonology, 54(6), 828‑836. https://doi.org/10.1002/ppul.24308

8. Nathan, N., Sileo, C., Calender, A., Pacheco, Y., Rosental, P.-A., Cavalin, C., Macchi, O., Valeyre, D., & Clement, A. (2019). Paediatric sarcoidosis. Paediatric Respiratory Reviews, 29, 53‑59. https://doi.org/10.1016/j.prrv.2018.05.003

9. Nathan, N., Berdah, L., Borensztajn, K., & Clement, A. (2018). Chronic interstitial lung diseases in children : Diagnosis approaches. Expert Review of Respiratory Medicine, 12(12), 1051‑1060. https://doi.org/10.1080/17476348.2018.1538795

10. Nathan, N., Borensztajn, K., & Clement, A. (2018). Genetic causes and clinical management of pediatric interstitial lung diseases. Current Opinion in Pulmonary Medicine, 24(3), 253‑259. https://doi.org/10.1097/MCP.0000000000000471

11. Alimi, A., Taytard, J., Abou Taam, R., Houdouin, V., Forgeron, A., Lubrano Lavadera, M., Cros, P., Gibertini, I., Derelle, J., Deschildre, A., Thumerelle, C., Epaud, R., Reix, P., Fayon, M., Roullaud, S., Troussier, F., Renoux, M.-C., de Blic, J., Leyronnas, S., … for the French RespiRare® group. (2018). Pulmonary hemosiderosis in children with Down syndrome : A national experience. Orphanet Journal of Rare Diseases, 13(1), 60. https://doi.org/10.1186/s13023-018-0806-6

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les patients atteints de maladies pulmonaires et plus particulièrement de pneumopathies interstitielles diffuses.

  • Puis-je participer à l’étude RaDiCo-ILD2 ?

    Aujourd’hui les inclusions dans la cohorte ne sont plus autorisées. Si vous souhaitez faire avancer la recherche grâce au partage de vos données médicales avec des équipes de recherche, vous pouvez en parler à votre praticien hospitalier. 

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont les suivants : 

    • PARIS - AP-HP - Hôpital Trousseau
    • LYON – HCL - Hôpital Louis Pradel
    • PARIS - AP-HP - HEGP
    • BOBIGNY - AP-HP - Hôpital Avicenne
    • PARIS - AP-HP - Hôpital Bichat
    • PARIS - AP-HP - Hôpital Necker
    • PARIS - AP-HP - Hôpital Tenon
    • MARSEILLE - AP-HM - Hôpital Nord
    • CRETEIL – CHIC - Centre Hospitalier Intercommunal de Créteil
    • BESANCON - CHU Besançon - Hôpital Jean Minjoz
    • LILLE - CHRU Lille - Hôpital Albert Calmette
    • TOURS - CHRU Tours - Hôpital Bretonneau 
    • NICE - CHU Nice - CHU-LENVAL
    • RENNES - CHU Rennes - Hôpital de Pontchaillou
    • DIJON – CHU Dijon - Bourgogne
    • LYON – HCL - Hôpital Femme-Mère- Enfant, GHE
    • LE KREMLIN-BICETRE- AP-HP - site Kremlin-Bicêtre
    • MONTPELLIER - CHU Montpellier - Arnaud de Villeneuve
    • TOULOUSE - CHU Toulouse - CHU Toulouse
    • CAEN - CHU Caen - Hôpital Côte de Nacre
    • BORDEAUX - CHU Bordeaux - Hôpital Haut-Lévêque
    • STRASBOURG – HUS - Nouvel Hôpital Civil
    • ROUEN - CHU Rouen Normandie - CHU Charles Nicolle
    • GRENOBLE - CHU Grenoble Alpes - Hôpital Michallon
    • LILLE - CHRU Lille - Hôpital Claude Huriez
    • RENNES - CHU Rennes - Hôpital Sud
    • MARSEILLE - AP-HM - Hôpital Nord
    • PARIS - AP-HP - Hôpital Cochin 
  • Quels sont les objectifs de la cohorte ILD2 ?

    La cohorte RaDiCo-ILD2 a pour objectif de mieux comprendre les maladies pulmonaires interstitielles et leur évolution, chez les enfants et les adultes. Elle cherche notamment à identifier les gènes qui favorisent leur apparition ou leur aggravation, à étudier le rôle de l’environnement et des autres problèmes de santé, et à repérer des marqueurs biologiques utiles pour mieux diagnostiquer ces maladies et suivre leur évolution. L’étude s’intéresse également à l’efficacité des traitements reçus par les patients.

    La recherche vise aussi à mieux comprendre les conséquences de certaines mutations génétiques chez les patients et les membres de leur famille. Elle étudie leur lien avec l’apparition de maladies pulmonaires et d’autres problèmes de santé pouvant toucher notamment le foie, le sang, le système immunitaire ou la peau, mais aussi être associés à l’emphysème, à des troubles de la fertilité, à certains cancers ou à l’ostéoporose. Enfin, le suivi des personnes porteuses d’une mutation génétique qui ne présentent pas encore de symptômes, avec une nouvelle évaluation prévue après cinq ans, doit permettre de mieux comprendre quand et comment ces atteintes apparaissent, afin de favoriser leur détection précoce et d’améliorer la prise en charge des personnes concernées.

  • Dans quelle phase se trouve l’étude actuellement ?

    L’étude est en phase de suivi des patients inclus depuis 2017 jusqu’à mai 2026. Cette phase permet de réaliser les visites de suivi des patients et de collecter leurs données médicales. Ces données permettront de mieux comprendre comme évolue ces pathologies dans le temps.

  • Quelles données sont récoltées ?

    Les données récoltées sont :

    • Votre diagnostic pulmonaire
    • Un examen clinique complet à chaque visite (dont des examens cardiologiques)
    • Les antécédents médicaux, l’environnement de vie
    • Evaluation respiratoire (examen du souffle au repos et à l’effort, radiographie des poumons, fibroscopie)
    • Anatomopathologie et des tests génétiques
    • Les traitements reçus (médicamenteux et non médicamenteux)
    • 3 questionnaires de qualité de vie
  • Dois-je réaliser des examens particuliers ?

    Aucun examen n’est à réaliser en plus de votre prise en charge courante dans le suivi et le traitement de votre pathologie. 

    Il y a 3 questionnaires de qualité de vie à remplir une fois par an. 

  • La participation à l’étude change-t-elle ma prise en charge à l’hôpital ?

    Non, votre participation à l’étude permet seulement la récolte de vos données médicales et environnementales dans un logiciel sécurisé. 

  • Où en est la collecte des données et à quoi sert cette collecte ?

    La collecte des données est en cours. Une fois collectées vos données anonymisées seront ensuite analysées. Ces analyses seront publiées dans des revues scientifiques, communiquées lors de congrès et/ou présentations orales et permettront de mieux comprendre la maladie. Concrètement les objectifs finaux sont l’amélioration du diagnostic, de la prise en charge, de la qualité de vie des patients et d’aider les laboratoires à trouver des traitements curatifs. 

  • Combien de temps mes données sont-elles conservées ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées. 

  • Quelles mesures de protections sont en place pour la protection des données collectées ?

    Les données collectées dans le cadre de cette étude font l’objet de mesures de protection strictes, conformément à la réglementation en vigueur, notamment le Règlement Général sur la Protection des Données (RGPD, UE 2016/679), la loi Informatique et Libertés, ainsi que les BPC (ICH E6(R2)). Dès leur collecte, les données sont pseudonymisées : chaque participant se voit attribuer un code d’identification unique. 

    L’accès aux données est strictement limité avec la mise en place d’une authentification sécurisée et d’une traçabilité complète des accès. Les données sont hébergées sur des serveurs sécurisés, avec chiffrement de données, ainsi que des sauvegardes régulières. Seules les informations strictement nécessaires à la réalisation des objectifs de l’étude sont collectées. Les participants ont pleinement été informés de leurs droits lors de la signature d’un consentement, et un Délégué à la Protection des Données a été désigné pour répondre à toute question relative au traitement de leurs données. Enfin l’étude a fait l’objet des déclarations et autorisations réglementaires requises, notamment auprès de la CNIL. 

  • Quand les résultats seront-ils disponibles ?

    Des analyses préliminaires ont déjà eu lieu et seront encore réalisées avant la fin de l’étude. Vous pouvez consulter l'onglet publications du site pour les découvrir. En 2031, la période de suivi de l'étude sera terminée, une analyse de toutes les données collectées sera réalisée et un rapport sera publié. Il sera ensuite disponible sur ce site internet. Cela prend entre 6 mois et 1 an pour analyser et rédiger ce type de rapport. 

  • Comment serai-je informé des avancées de la cohorte ?

    Vous pouvez regarder régulièrement sur cette page internet. Il y a la possibilité de nous suivre sur LinkedIn où nous publierons un post lors de la publication des résultats finaux. 

  • J’ai signé un consentement pour l’étude puis-je me désister ?

    Oui et cela à tout moment. Faites en part directement à votre médecin à l’hôpital. Cela n’impactera pas vos soins à l’hôpital. 

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes inclus dans l’étude, vous pouvez contacter votre médecin référent à l’hôpital. 

    Si vous êtes un patient non inclus dans la cohorte et que vous avez des questions supplémentaires, vous pouvez contacter cette adresse mail : ild2@radico.fr

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les médecins sur cette cohorte qui suivent des patients atteints de pathologies pulmonaires et plus particulièrement les pneumopathies interstitielles diffuses. 

  • Puis-je participer à l’étude RaDiCo-ILD2 ?

    Aujourd’hui les inclusions dans la cohorte ne sont plus autorisées. Si vous souhaitez faire avancer la recherche grâce au partage de vos données médicales avec des équipes de recherche, vous pouvez en parler à votre praticien hospitalier. 

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont les suivants : 

    • PARIS - AP-HP - Hôpital Trousseau
    • LYON – HCL - Hôpital Louis Pradel
    • PARIS - AP-HP - HEGP
    • BOBIGNY - AP-HP - Hôpital Avicenne
    • PARIS - AP-HP - Hôpital Bichat
    • PARIS - AP-HP - Hôpital Necker
    • PARIS - AP-HP - Hôpital Tenon
    • MARSEILLE - AP-HM - Hôpital Nord
    • CRETEIL – CHIC - Centre Hospitalier Intercommunal de Créteil
    • BESANCON - CHU Besançon - Hôpital Jean Minjoz
    • LILLE - CHRU Lille - Hôpital Albert Calmette
    • TOURS - CHRU Tours - Hôpital Bretonneau 
    • NICE - CHU Nice - CHU-LENVAL
    • RENNES - CHU Rennes - Hôpital de Pontchaillou
    • DIJON – CHU Dijon - Bourgogne
    • LYON – HCL - Hôpital Femme-Mère- Enfant, GHE
    • LE KREMLIN-BICETRE- AP-HP - site Kremlin-Bicêtre
    • MONTPELLIER - CHU Montpellier - Arnaud de Villeneuve
    • TOULOUSE - CHU Toulouse - CHU Toulouse
    • CAEN - CHU Caen - Hôpital Côte de Nacre
    • BORDEAUX - CHU Bordeaux - Hôpital Haut-Lévêque
    • STRASBOURG – HUS - Nouvel Hôpital Civil
    • ROUEN - CHU Rouen Normandie - CHU Charles Nicolle
    • GRENOBLE - CHU Grenoble Alpes - Hôpital Michallon
    • LILLE - CHRU Lille - Hôpital Claude Huriez
    • RENNES - CHU Rennes - Hôpital Sud
    • MARSEILLE - AP-HM - Hôpital Nord
    • PARIS - AP-HP - Hôpital Cochin 
  • Quels sont les objectifs de la cohorte ILD2 ?

    La cohorte RaDiCo-ILD2 a pour objectif principal de décrire les caractéristiques cliniques et phénotypiques des patients pédiatriques et adultes atteints de pneumopathies interstitielles idiopathiques (IIP), de pneumopathies interstitielles fibrosantes chroniques à phénotype progressif et de pneumopathies interstitielles associées à la sclérodermie systémique (SSc-ILD), ainsi que de leurs apparentés. Le suivi longitudinal des patients doit permettre de mieux caractériser l’histoire naturelle des différentes formes de la maladie, leur gravité et leur évolution. La cohorte vise également à étudier les facteurs génétiques associés à leur apparition et à leur progression, ainsi que l’influence des facteurs environnementaux et des comorbidités. Elle cherche par ailleurs à identifier et à valider des biomarqueurs pertinents pour le diagnostic et le suivi évolutif.

    Un autre axe de recherche porte sur les apparentés de patients porteurs de mutations dans des gènes impliqués notamment dans la régulation des télomères. L’étude vise à évaluer la fréquence des pneumopathies interstitielles dans cette population, à caractériser les manifestations pulmonaires associées aux variants génétiques et à mieux comprendre la relation entre le statut mutationnel et le développement de la maladie. Elle s’intéresse également aux atteintes extra-pulmonaires susceptibles d’être associées à ces mutations, notamment hépatiques, hématologiques, immunologiques et cutanées, ainsi qu’à d’autres manifestations potentiellement liées, telles que l’emphysème pulmonaire, l’infertilité, certains cancers et l’ostéoporose. L’objectif est de préciser la fréquence, les caractéristiques et les associations de ces manifestations avec la présence des mutations étudiées.

    Enfin, la cohorte vise à comparer les caractéristiques cliniques des apparentés selon leur statut mutationnel et la présence ou l’absence des différentes atteintes, afin d’identifier les facteurs de risque associés aux manifestations les plus fréquentes. Le suivi longitudinal, comprenant notamment une réévaluation à cinq ans des porteurs de mutations initialement asymptomatiques, permettra de mieux caractériser la chronologie d’apparition des atteintes pulmonaires et extra-pulmonaires. L’étude prévoit également d’évaluer l’efficacité des traitements administrés aux patients atteints de ces pathologies, afin de contribuer à une meilleure compréhension de leur prise en charge et de leur évolution.

  • Quels sont les critères d’inclusion ?

    Pour les patients :

    • Diagnostic confirmé de pneumopathie interstitielle idiopathique (IIP), établi sur la base des données cliniques, radiologiques, fonctionnelles et, si disponibles, anatomopathologiques.
    • Pour les patients atteints de PF-ILD : diagnostic d’une pneumopathie interstitielle fibrosante autre que la fibrose pulmonaire idiopathique (IPF), établi par discussion multidisciplinaire, avec une atteinte fibrosante ≥ 10 % au HRCT, une progression de la maladie malgré une prise en charge appropriée, évaluée sur une période pouvant aller jusqu’à 24 mois, et une aggravation non liée à une embolie pulmonaire, une insuffisance cardiaque décompensée ou une infection des voies respiratoires inférieures. La progression est définie par :
      • une baisse relative de la CVF d’au moins 10 % de la valeur prédite, avec ou sans détérioration clinique ; ou
      • une combinaison d’au moins deux des critères suivants : baisse relative de la CVF comprise entre 5 et 10 % de la valeur prédite, aggravation des symptômes respiratoires et augmentation de l’étendue de la fibrose pulmonaire au scanner thoracique.
    • Pour les patients atteints de SSc-ILD : diagnostic de sclérodermie systémique selon les critères de l’American College of Rheumatology et de l’European League Against Rheumatism, avec un score total ≥ 9 et une atteinte ≥ 10 % des poumons au HRCT.

    Pour les apparentés :

    • Être un apparenté au premier degré d’un patient porteur d’une mutation dans les gènes TERT, TERC, RTEL1, TINF2, DKC1, PARN, ou dans d’autres gènes associés aux télomères qui pourraient être identifiés ultérieurement.

    Pour tous les groupes :

    • Le participant et, pour les patients pédiatriques, le parent ou représentant légal ne s’oppose pas à la collecte de ses données dans le cadre du protocole.
    • Être affilié au Régime National d’Assurance Maladie.

    Critères d'exclusion

    Pour les patients :

    • Patients atteints de maladies pulmonaires parenchymateuses diffuses causées par une toxicité médicamenteuse, une immunodéficience primitive, des troubles prolifératifs, notamment l’histiocytose, ou des troubles métaboliques.
    • Patients incapables de comprendre le protocole (ou parents/représentants légaux pour les patients pédiatriques).

    Pour les apparentés :

    • Âge < 18 ans.
    • Femmes enceintes.

    Pour tous les groupes :

    • Absence d’assurance maladie.
    • Personnes placées sous protection judiciaire.
  • Engagements à tenir si mon centre devient un centre d’inclusion ?

    Tout au long de l’étude, le centre investigateur s’engage à recruter des patients, de suivi et d’examens, d'assurer les activités de saisie des données dans l'eCRF, en respectant les objectifs donnés par le protocole et les bonnes pratiques cliniques. Si RaDiCo dispose d’une délégation de mission du promoteur, il ne peut proposer un accompagnement à la saisie que dans le cadre de financements dédiés et de partenariats spécifiques. 

  • Il y a-t-il une rétribution pécuniaire aux centres participants ?

    L'étude étant non interventionnelle, il n'y a pas de rémunération des centres participants à l'étude. RaDiCo et donc la cohorte sont financées par le MESRI. Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRI reconduit son financement sur l’année suivante. Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels. 

  • Où en est la collecte des données ?

    La collecte est en cours par les centres investigateurs qui ont recruté des patients. 

  • Des projets sont-ils en cours sur la cohorte ?

    Il n’y a pas de projet de recherche spécifique en cours sur l’étude. Par le passer, il y a eu plusieurs partages de données depuis la création de la cohorte avec des entreprises pharmaceutiques.

  • Quelles sont les données recueillies ?

    Les données recueillies sont : 

    • Le diagnostic pulmonaire
    • Un examen clinique complet à chaque visite (dont des examens cardiologiques)
    • Les antécédents médicaux, l’environnement de vie du patient
    • Evaluation respiratoire (EFR, épreuve d’effort, scanner des poumons, endoscopie bronchique)
    • Anatomopathologie et des tests génétiques
    • Les traitements reçus (médicamenteux et non médicamenteux)
    • 3 questionnaires de qualité de vie
  • Quelle est la durée de conservation des données ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées.

  • Quelles sont les démarches à suivre pour inscrire son centre dans le protocole ?

    Aujourd’hui les inclusions sont terminées et l’objectif d’inclusion atteint, aucune ouverture de centre n’est prévue. Les centres de référence et de compétence sont généralement identifiés dès le début de l’étude. Lorsqu’un centre n’intègre pas immédiatement le projet, son ouverture peut néanmoins être réalisée en cours de la période d’inclusion. Dans ce cadre, l’ARC référent organise une visite de mise en place afin de présenter l’étude, les documents essentiels. Il recueille les documents nécessaires auprès de l’équipe investigatrice, notamment la liste de délégation des tâches, l’accord d’engagement ainsi que le CV de l’investigateur principal.

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes un professionnel de santé à la recherche de renseignements supplémentaires, vous pouvez contacter cette adresse mail : ild2@radico.fr.