• Cohortes
  • Évènement
A vos agendas ! Le jeudi 14 novembre 2024, E3N-Générations organise une journée scientifique, avec le soutien de la MGEN et de la Ligue nationale contre le cancer.

​​​Image de la journée scientifiqueLa journée scientifique se déroulera le jeudi 14 novembre 2024 dans le grand amphithéâtre de la MGEN (3 square Max Hymans, 75015 Paris). Elle sera également accessible en visioconférence.

Cette journée de présentations scientifiques et d’échanges sera l’occasion de dresser le bilan des principaux résultats obtenus grâce aux données de la cohorte familiale E3N-Générations (dont la cohorte de femmes E3N fait partie), de présenter des nouveaux projets de recherche et de répondre à vos questions. Le programme de la journée est en cours de consolidation. 

L’inscription à cette journée est gratuite mais obligatoire. 

Cliquer ici pour consulter le programme et vous inscrire : e3n-generations.fr/journee-scientifique.

​​​Image de la journée scientifiqueLa journée scientifique se déroulera le jeudi 14 novembre 2024 dans le grand amphithéâtre de la MGEN (3 square Max Hymans, 75015 Paris). Elle sera également accessible en visioconférence.

Cette journée de présentations scientifiques et d’échanges sera l’occasion de dresser le bilan des principaux résultats obtenus grâce aux données de la cohorte familiale E3N-Générations (dont la cohorte de femmes E3N fait partie), de présenter des nouveaux projets de recherche et de répondre à vos questions. Le programme de la journée est en cours de consolidation. 

L’inscription à cette journée est gratuite mais obligatoire. Un lien vers le formulaire d’inscription vous sera envoyé au printemps en même temps que le programme détaillé, en attendant, bloquez la date du 14 novembre 2024 dans votre agenda.

Vous trouverez toutes les informations utiles sur la page e3n-generations.fr/journee-scientifique qui sera régulièrement actualisée.

  • France cohortes
  • Évènement
Le Centre de recherche en Epidémiologie et Santé des Populations (CESP), consacré à l'épidémiologie de la santé physique et mentale pour étudier la complexité pour améliorer la prévention et le soin, organise un séminaire d'une demi-journée consacré aux retours d'expérience de cohortes.

Le séminaire portant sur les "Cohortes en santé, retours sur 30 ans d’expériences", verra intervenir les responsables de cohortes en population générale Elfe, Constances, et des cohortes de patients MARIANNE et CKD-Rein. France Cohortes interviendra aussi au cours de la demi-journée thématique.

  • France cohortes
  • Actualité
10 mn
Nous avons le plaisir de vous communiquer la pré-annonce d’un appel à projets Cohortes-Microbiomes afin de pouvoir vous permettre d'évaluer au plus tôt votre niveau d'éligibilité à ce projet.

(Crédit visuel vignette : pch.vector sur Freepik)


L’appel à projets : Cohortes-Microbiomes est coordonné par l’Inserm dans le cadre du Programme de Recherche, PEPR, intitulé « Systèmes, Alimentaires, Microbiomes et Santé, SAMS » a pour ambition de contribuer à la caractérisation du microbiome humain. Il est ouvert à toute la communauté scientifique travaillant dans ce domaine de santé.

La direction du PEPR SAMS diffuse une préannonce de l'appel dès à présent afin d'informer la communauté scientifique des grandes lignes de la première phase de cet l'appel.

Ceci devrait permettre aux coordinatrices et aux coordinateurs de cohortes existantes d'avoir connaissance de l'appel et d'acquérir, si besoin, les autorisations réglementaires, la justification de la faisabilité pour le recrutement de participants et la collecte d'échantillons d’intérêt en suivant les procédures et méthodes appropriées de recueil d’échantillons recommandés au niveau national et international

La  direction du PEPR SAMS, se tient à votre disposition pour réponde à vos questions et remarques via l’adresse mail  suivante :  equipe@pepr-sams.fr 

Le PEPR SAMS est piloté par Evelyne Jouvin-Marche, Sophie Nicklaus et Emmanuelle Maguin.

NN
RaDiCo-SEDVasc
0
0
0
0
0
Maladies pulmonaires interstitielles : une étude de la petite enfance aux personnes âgées et des apparentés

Les maladies pulmonaires interstitielles

Les maladies pulmonaires interstitielles, également appelées pneumopathies interstitielles diffuses (PID), regroupent plusieurs maladies rares qui touchent les tissus du poumon, notamment ceux qui entourent les alvéoles pulmonaires, de minuscules espaces où s’effectuent les échanges entre l’air et le sang. Ces maladies peuvent entraîner une inflammation et parfois une fibrose, c’est-à-dire la formation progressive de tissu cicatriciel qui rend les poumons plus rigides et gêne leur fonctionnement. Elles peuvent se manifester à tout âge, de la petite enfance à l’âge adulte, et provoquer notamment un essoufflement, une toux persistante ou une diminution de la capacité respiratoire. Leur évolution varie selon la maladie et la personne concernée.

L’étude RaDiCo-ILD2 s’intéresse à plusieurs catégories de maladies pulmonaires interstitielles. Elle porte notamment sur les pneumopathies interstitielles idiopathiques, dont l’origine reste inconnue malgré les examens médicaux. Parmi elles figure la fibrose pulmonaire idiopathique, une maladie caractérisée par la formation progressive de tissu cicatriciel dans les poumons. L’étude s’intéresse également à d’autres maladies pulmonaires fibreuses chroniques susceptibles de s’aggraver avec le temps, comme certaines pneumopathies associées à des maladies auto-immunes, à la sarcoïdose ou à une réaction à des substances inhalées. Enfin, elle inclut les atteintes pulmonaires associées à la sclérodermie systémique, une maladie rare qui peut toucher plusieurs organes, notamment les poumons. Ces différentes maladies ne suivent pas toutes la même évolution et peuvent avoir des causes, des manifestations et une sévérité différentes.

Le développement et l’évolution de certaines maladies pulmonaires interstitielles peuvent être influencés par des facteurs génétiques et environnementaux. Des modifications de certains gènes peuvent notamment favoriser l’apparition d’une fibrose pulmonaire, parfois chez plusieurs membres d’une même famille. L’étude RaDiCo-ILD2 s’intéresse donc aussi aux proches adultes de premier degré de patients présentant une fibrose pulmonaire familiale associée à certaines anomalies génétiques.

Les objectifs

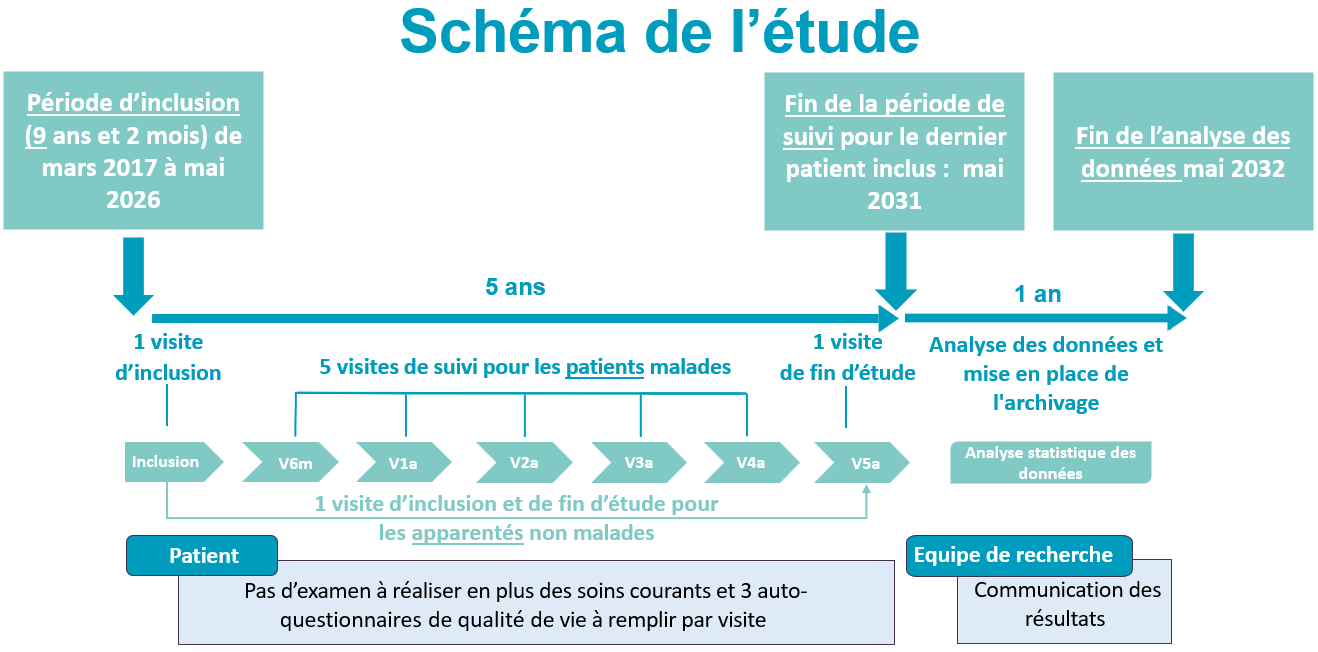
La cohorte suit environ 2850 patients prévalents et incidents atteints de maladies pulmonaires interstitielles et environ 200 apparentés au premier degré de personnes malades ayant une mutation génétique particulière. Le suivi des patients se déroule sur 5 ans avec 7 visites (T0, T6 mois, T1 an, T2 ans, T3 ans, T4 ans et T5 ans). Pour les apparentés c’est à T0 et à T5 ans.

Elle est non-interventionnelle, c’est à dire qu’il n’y a aucun examen à réaliser en plus de ceux reçus dans la pratique courante. Trois questionnaires de qualité de vie sont à remplir par les patients à chaque visite pour mesurer l’impact de la maladie sur leur vie et son évolution. 

Ses objectifs sont de :

  • Mieux comprendre l’évolution des maladies pulmonaires interstitielles, notamment les différentes formes de la maladie, leur gravité et leur évolution au fil du temps.
  • Identifier les facteurs génétiques impliqués dans ces maladies, afin de mieux comprendre pourquoi certaines personnes développent une maladie et pourquoi son évolution peut varier d’une personne à l’autre.
  • Étudier le rôle de l’environnement et des autres problèmes de santé sur l’apparition, la gravité et l’évolution des maladies pulmonaires interstitielles, ainsi que l’impact de l’infection par le SARS-CoV-2 (virus responsable de la COVID-19).
  • Identifier des marqueurs biologiques utiles au diagnostic et au suivi des maladies, pour aider à mieux les reconnaître et à repérer leur éventuelle aggravation.
  • Mieux comprendre les conséquences des mutations génétiques chez les membres des familles concernées, en étudiant le lien entre ces mutations et le développement de maladies pulmonaires.
  • Étudier les autres atteintes de santé pouvant être associées à certaines mutations génétiques, notamment celles touchant le foie, le sang, le système immunitaire ou la peau, ainsi que l’emphysème pulmonaire, les troubles de la fertilité, certains cancers et l’ostéoporose.
  • Mesurer l’efficacité des traitements administrés aux patients atteints de ces pathologies.
  • Mieux réagir dès que les premières manifestations de la maladie apparaissent, notamment en suivant dans le temps les personnes porteuses d’une mutation génétique qui ne présentent initialement aucun symptôme, avec une réévaluation prévue après cinq ans.

Gouvernance

Promoteur :

L'Inserm est le promoteur. Elle délègue la promotion à l'équipe RaDiCo. 


Coordination : 

Pr Vincent Cottin est l’investigateur coordonnateur et responsable scientifique au service de pneumologie, hôpital Louis Pradel, Hospices Civils de Lyon équipe INSERM UMR754.

Comité de Pilotage : 

Vincent Cottin, Nadia Nathan, Hilario Nunes, Raphaël Borie et Equipe projet RaDiCo + DSO


Comité Scientifique : 

Vincent Cottin, Nadia Nathan, Hilario Nunes, Stéphane Jouneau, Lidwine Wemeau, Raphaël Borie, Bruno Crestani, Jacques Cadranel, Philippe Bonniaud, Jean-Christophe Dubus, Martine Reynaud-Gaubert, Raphaël Hindre, et Equipe Projet RaDiCo + DSO

Association de patients

L’AFPIE (Association Française des Pneumopathies Interstitielles dès l’Enfance) accompagne les enfants atteints de ces maladies pulmonaires rares et leurs familles. Elle favorise l’écoute, le partage d’expériences et les échanges entre familles et professionnels de santé afin de rompre l’isolement. Elle contribue également à diffuser des informations sur les maladies et à soutenir les avancées de la recherche pour améliorer la prise en charge et la qualité de vie des patients.


La FFAAIR (Fédération Française des Associations et Amicales de malades, Insuffisants ou handicapés Respiratoires) rassemble des associations de patients atteints de maladies respiratoires et leurs proches partout en France. Elle informe et accompagne les personnes concernées, soutient les échanges entre patients et défend leurs droits afin d’améliorer leur qualité de vie. Elle met également à disposition des informations pratiques et des ressources pour mieux vivre au quotidien avec une maladie respiratoire.


Financements

RaDiCo a été financée jusqu'en 2025 par l'Agence Nationale de la Recherche (ANR). Ces fonds ont permis de lancer et suivre la cohorte ILD2.

Maintenant, RaDiCo est financée par le Ministère de l'Enseignement Supérieur, de la Recherche et de l'Espace (MESRE). Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRE reconduit son financement sur l’année suivante. 

Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels.

Une image contenant texte, Police, capture d’écran, logo

Description générée automatiquement

Informations et contacts

Vous pouvez en savoir plus en lisant le synopsis de l’étude : 

Pour toute information complémentaire sur la cohorte RaDiCo-ILD2 ou si vous souhaitez participer en tant que patient ou centre investigateur vous pouvez nous contacter sur l’adresse mail suivante ild2@radico.fr

Si vous voulez en savoir plus sur RaDiCo et nos autres cohortes de maladies rares, cliquez ici.

Des informations complémentaires sur la cohorte sont sur FReSH.

Voici la liste des 11 publications internationales par ordre décroissant de parution où les données de la cohorte ont été utilisées :

1. Cottin, V., Guéguen, S., Nunes, H., Jouneau, S., Crestani, B., Bonniaud, P., Wemeau, L., Israël-Biet, D., Reynaud-Gaubert, M., Gondouin, A., Cadranel, J., Marchand-Adam, S., Chevereau, M., Dufaure-Garé, I., Amselem, S., Clément, A., Bergot, E., Bonniaud, P., Bourdin, A., … and the RaDiCo team. (2022). Treatment of Idiopathic Pulmonary Fibrosis with Capsule or Tablet Formulations of Pirfenidone in the Real-Life French RaDiCo-ILD Cohort. Advances in Therapy, 39(1), 405‑420. https://doi.org/10.1007/s12325-021-01961-x

2. Cottin, V., Gueguen, S., Jouneau, S., Nunes, H., Crestani, B., Bonniaud, P., Wémeau-Stervinou, L., Reynaud-Gaubert, M., Israël-Biet, D., Cadranel, J., Marchand-Adam, S., Quétant, S., Hirschi, S., Montani, D., Gamez, A.-S., Chevereau, M., Dufaure-Garé, I., Amselem, S., Clement, A., & the OrphaLung and RespiFil Networks. (2021). Impact of Gender on the Characteristics of Patients with Idiopathic Pulmonary Fibrosis Included in the RaDiCo-ILD Cohort. Respiration, 101(1), 34‑45. https://doi.org/10.1159/000518008

3. Cottin, V., Bergot, E., Bourdin, A., Nunes, H., Prévot, G., Wallaert, B., & Marchand-Adam, S. (2021). Expectations about treatment of idiopathic pulmonary fibrosis : Comparative survey of patients, carers and physicians (the RESPIR French survey). Respiratory Medicine and Research, 79, 100811. https://doi.org/10.1016/j.resmer.2020.100811

4. Legendre, M., Butt, A., Borie, R., Debray, M.-P., Bouvry, D., Filhol-Blin, E., Desroziers, T., Nau, V., Copin, B., Moal, F. D.-L., Héry, M., Duquesnoy, P., Allou, N., Bergeron, A., Bermudez, J., Cazes, A., Chene, A.-L., Cottin, V., Crestani, B., … Nathan, N. (2020). Functional assessment and phenotypic heterogeneity of SFTPA1 and SFTPA2 mutations in interstitial lung diseases and lung cancer. European Respiratory Journal, 56(6). https://doi.org/10.1183/13993003.02806-2020

5. Nathan, N., Berdah, L., Delestrain, C., Sileo, C., & Clement, A. (2020). Interstitial lung diseases in children. La Presse Médicale, Interstitial lung diseases, 49(2), 103909. https://doi.org/10.1016/j.lpm.2019.06.007

6. Nathan, N., Sileo, C., Thouvenin, G., Berdah, L., Delestrain, C., Manali, E., Papiris, S., Léger, P.-L., Ducou le Pointe, H., Coulomb l’Hermine, A., & Clement, A. (2019). Pulmonary Fibrosis in Children. Journal of Clinical Medicine, 8(9), 1312. https://doi.org/10.3390/jcm8091312

7. Lauby, C., Boelle, P.-Y., Abou Taam, R., Bessaci, K., Brouard, J., Dalphin, M.-L., Delacourt, C., Delestrain, C., Deschildre, A., Dubus, J.-C., Fayon, M., Giovannini-Chami, L., Houdouin, V., Houzel, A., Marguet, C., Pin, I., Reix, P., Renoux, M.-C., Schweitzer, C., … Nathan, N. (2019). Health-related quality of life in infants and children with interstitial lung disease. Pediatric Pulmonology, 54(6), 828‑836. https://doi.org/10.1002/ppul.24308

8. Nathan, N., Sileo, C., Calender, A., Pacheco, Y., Rosental, P.-A., Cavalin, C., Macchi, O., Valeyre, D., & Clement, A. (2019). Paediatric sarcoidosis. Paediatric Respiratory Reviews, 29, 53‑59. https://doi.org/10.1016/j.prrv.2018.05.003

9. Nathan, N., Berdah, L., Borensztajn, K., & Clement, A. (2018). Chronic interstitial lung diseases in children : Diagnosis approaches. Expert Review of Respiratory Medicine, 12(12), 1051‑1060. https://doi.org/10.1080/17476348.2018.1538795

10. Nathan, N., Borensztajn, K., & Clement, A. (2018). Genetic causes and clinical management of pediatric interstitial lung diseases. Current Opinion in Pulmonary Medicine, 24(3), 253‑259. https://doi.org/10.1097/MCP.0000000000000471

11. Alimi, A., Taytard, J., Abou Taam, R., Houdouin, V., Forgeron, A., Lubrano Lavadera, M., Cros, P., Gibertini, I., Derelle, J., Deschildre, A., Thumerelle, C., Epaud, R., Reix, P., Fayon, M., Roullaud, S., Troussier, F., Renoux, M.-C., de Blic, J., Leyronnas, S., … for the French RespiRare® group. (2018). Pulmonary hemosiderosis in children with Down syndrome : A national experience. Orphanet Journal of Rare Diseases, 13(1), 60. https://doi.org/10.1186/s13023-018-0806-6

Les données recueillies dans la cohorte portent sur l'état de santé des patients, leur situation sociale et leur qualité de vie. Elles sont collectées uniquement lorsqu'elles sont nécessaires pour répondre aux objectifs scientifiques définis dans le protocole de l'étude.

Une fois enregistrées, ces données sont analysées par l'équipe de biostatisticiens de RaDiCo. Les analyses sont réalisées à partir de données pseudonymisées : les biostatisticiens ne disposent pas des informations permettant d'identifier directement les participants. Les résultats sont présentés sous une forme agrégée, de manière à garantir qu'aucune personne ne puisse être identifiée.

Des analyses sont conduites et des publications scientifiques sont produites tout au long de la durée de vie de la cohorte. À l'issue de l'étude, lorsque l'ensemble des données disponibles a été analysé, un rapport final est établi.

Au cours de la vie de la cohorte, d'autres équipes de recherche, publiques ou privées, peuvent souhaiter utiliser les données afin de répondre à une nouvelle question scientifique. Il s'agit alors d'un projet de recherche spécifique (PRS). Chaque PRS est examiné par le comité scientifique de la cohorte, qui évalue son intérêt scientifique, sa qualité méthodologique ainsi que le respect des exigences éthiques et des règles relatives à la protection des données.

Lorsqu'un projet est approuvé, une convention est établie entre les parties concernées. Les données de la cohorte ne sont pas transmises directement au porteur du projet : elles sont analysées dans un environnement sécurisé, et seuls les résultats nécessaires à la réalisation du projet lui sont communiqués. Seules les données des patients ayant consenti au partage de leurs données avec d'autres équipes de recherche peuvent être utilisées dans le cadre d'un PRS.

Vous pouvez télécharger le document de demande de PRS ici :

Patients
Investigateurs
RaDiCo-ILD2
1
1
0
1
1

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les patients atteints de maladies pulmonaires et plus particulièrement de pneumopathies interstitielles diffuses.

  • Puis-je participer à l’étude RaDiCo-ILD2 ?

    Aujourd’hui les inclusions dans la cohorte ne sont plus autorisées. Si vous souhaitez faire avancer la recherche grâce au partage de vos données médicales avec des équipes de recherche, vous pouvez en parler à votre praticien hospitalier. 

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont les suivants : 

    • PARIS - AP-HP - Hôpital Trousseau
    • LYON – HCL - Hôpital Louis Pradel
    • PARIS - AP-HP - HEGP
    • BOBIGNY - AP-HP - Hôpital Avicenne
    • PARIS - AP-HP - Hôpital Bichat
    • PARIS - AP-HP - Hôpital Necker
    • PARIS - AP-HP - Hôpital Tenon
    • MARSEILLE - AP-HM - Hôpital Nord
    • CRETEIL – CHIC - Centre Hospitalier Intercommunal de Créteil
    • BESANCON - CHU Besançon - Hôpital Jean Minjoz
    • LILLE - CHRU Lille - Hôpital Albert Calmette
    • TOURS - CHRU Tours - Hôpital Bretonneau 
    • NICE - CHU Nice - CHU-LENVAL
    • RENNES - CHU Rennes - Hôpital de Pontchaillou
    • DIJON – CHU Dijon - Bourgogne
    • LYON – HCL - Hôpital Femme-Mère- Enfant, GHE
    • LE KREMLIN-BICETRE- AP-HP - site Kremlin-Bicêtre
    • MONTPELLIER - CHU Montpellier - Arnaud de Villeneuve
    • TOULOUSE - CHU Toulouse - CHU Toulouse
    • CAEN - CHU Caen - Hôpital Côte de Nacre
    • BORDEAUX - CHU Bordeaux - Hôpital Haut-Lévêque
    • STRASBOURG – HUS - Nouvel Hôpital Civil
    • ROUEN - CHU Rouen Normandie - CHU Charles Nicolle
    • GRENOBLE - CHU Grenoble Alpes - Hôpital Michallon
    • LILLE - CHRU Lille - Hôpital Claude Huriez
    • RENNES - CHU Rennes - Hôpital Sud
    • MARSEILLE - AP-HM - Hôpital Nord
    • PARIS - AP-HP - Hôpital Cochin 
  • Quels sont les objectifs de la cohorte ILD2 ?

    La cohorte RaDiCo-ILD2 a pour objectif de mieux comprendre les maladies pulmonaires interstitielles et leur évolution, chez les enfants et les adultes. Elle cherche notamment à identifier les gènes qui favorisent leur apparition ou leur aggravation, à étudier le rôle de l’environnement et des autres problèmes de santé, et à repérer des marqueurs biologiques utiles pour mieux diagnostiquer ces maladies et suivre leur évolution. L’étude s’intéresse également à l’efficacité des traitements reçus par les patients.

    La recherche vise aussi à mieux comprendre les conséquences de certaines mutations génétiques chez les patients et les membres de leur famille. Elle étudie leur lien avec l’apparition de maladies pulmonaires et d’autres problèmes de santé pouvant toucher notamment le foie, le sang, le système immunitaire ou la peau, mais aussi être associés à l’emphysème, à des troubles de la fertilité, à certains cancers ou à l’ostéoporose. Enfin, le suivi des personnes porteuses d’une mutation génétique qui ne présentent pas encore de symptômes, avec une nouvelle évaluation prévue après cinq ans, doit permettre de mieux comprendre quand et comment ces atteintes apparaissent, afin de favoriser leur détection précoce et d’améliorer la prise en charge des personnes concernées.

  • Dans quelle phase se trouve l’étude actuellement ?

    L’étude est en phase de suivi des patients inclus depuis 2017 jusqu’à mai 2026. Cette phase permet de réaliser les visites de suivi des patients et de collecter leurs données médicales. Ces données permettront de mieux comprendre comme évolue ces pathologies dans le temps.

  • Quelles données sont récoltées ?

    Les données récoltées sont :

    • Votre diagnostic pulmonaire
    • Un examen clinique complet à chaque visite (dont des examens cardiologiques)
    • Les antécédents médicaux, l’environnement de vie
    • Evaluation respiratoire (examen du souffle au repos et à l’effort, radiographie des poumons, fibroscopie)
    • Anatomopathologie et des tests génétiques
    • Les traitements reçus (médicamenteux et non médicamenteux)
    • 3 questionnaires de qualité de vie
  • Dois-je réaliser des examens particuliers ?

    Aucun examen n’est à réaliser en plus de votre prise en charge courante dans le suivi et le traitement de votre pathologie. 

    Il y a 3 questionnaires de qualité de vie à remplir une fois par an. 

  • La participation à l’étude change-t-elle ma prise en charge à l’hôpital ?

    Non, votre participation à l’étude permet seulement la récolte de vos données médicales et environnementales dans un logiciel sécurisé. 

  • Où en est la collecte des données et à quoi sert cette collecte ?

    La collecte des données est en cours. Une fois collectées vos données anonymisées seront ensuite analysées. Ces analyses seront publiées dans des revues scientifiques, communiquées lors de congrès et/ou présentations orales et permettront de mieux comprendre la maladie. Concrètement les objectifs finaux sont l’amélioration du diagnostic, de la prise en charge, de la qualité de vie des patients et d’aider les laboratoires à trouver des traitements curatifs. 

  • Combien de temps mes données sont-elles conservées ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées. 

  • Quelles mesures de protections sont en place pour la protection des données collectées ?

    Les données collectées dans le cadre de cette étude font l’objet de mesures de protection strictes, conformément à la réglementation en vigueur, notamment le Règlement Général sur la Protection des Données (RGPD, UE 2016/679), la loi Informatique et Libertés, ainsi que les BPC (ICH E6(R2)). Dès leur collecte, les données sont pseudonymisées : chaque participant se voit attribuer un code d’identification unique. 

    L’accès aux données est strictement limité avec la mise en place d’une authentification sécurisée et d’une traçabilité complète des accès. Les données sont hébergées sur des serveurs sécurisés, avec chiffrement de données, ainsi que des sauvegardes régulières. Seules les informations strictement nécessaires à la réalisation des objectifs de l’étude sont collectées. Les participants ont pleinement été informés de leurs droits lors de la signature d’un consentement, et un Délégué à la Protection des Données a été désigné pour répondre à toute question relative au traitement de leurs données. Enfin l’étude a fait l’objet des déclarations et autorisations réglementaires requises, notamment auprès de la CNIL. 

  • Quand les résultats seront-ils disponibles ?

    Des analyses préliminaires ont déjà eu lieu et seront encore réalisées avant la fin de l’étude. Vous pouvez consulter l'onglet publications du site pour les découvrir. En 2031, la période de suivi de l'étude sera terminée, une analyse de toutes les données collectées sera réalisée et un rapport sera publié. Il sera ensuite disponible sur ce site internet. Cela prend entre 6 mois et 1 an pour analyser et rédiger ce type de rapport. 

  • Comment serai-je informé des avancées de la cohorte ?

    Vous pouvez regarder régulièrement sur cette page internet. Il y a la possibilité de nous suivre sur LinkedIn où nous publierons un post lors de la publication des résultats finaux. 

  • J’ai signé un consentement pour l’étude puis-je me désister ?

    Oui et cela à tout moment. Faites en part directement à votre médecin à l’hôpital. Cela n’impactera pas vos soins à l’hôpital. 

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes inclus dans l’étude, vous pouvez contacter votre médecin référent à l’hôpital. 

    Si vous êtes un patient non inclus dans la cohorte et que vous avez des questions supplémentaires, vous pouvez contacter cette adresse mail : ild2@radico.fr

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les médecins sur cette cohorte qui suivent des patients atteints de pathologies pulmonaires et plus particulièrement les pneumopathies interstitielles diffuses. 

  • Puis-je participer à l’étude RaDiCo-ILD2 ?

    Aujourd’hui les inclusions dans la cohorte ne sont plus autorisées. Si vous souhaitez faire avancer la recherche grâce au partage de vos données médicales avec des équipes de recherche, vous pouvez en parler à votre praticien hospitalier. 

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont les suivants : 

    • PARIS - AP-HP - Hôpital Trousseau
    • LYON – HCL - Hôpital Louis Pradel
    • PARIS - AP-HP - HEGP
    • BOBIGNY - AP-HP - Hôpital Avicenne
    • PARIS - AP-HP - Hôpital Bichat
    • PARIS - AP-HP - Hôpital Necker
    • PARIS - AP-HP - Hôpital Tenon
    • MARSEILLE - AP-HM - Hôpital Nord
    • CRETEIL – CHIC - Centre Hospitalier Intercommunal de Créteil
    • BESANCON - CHU Besançon - Hôpital Jean Minjoz
    • LILLE - CHRU Lille - Hôpital Albert Calmette
    • TOURS - CHRU Tours - Hôpital Bretonneau 
    • NICE - CHU Nice - CHU-LENVAL
    • RENNES - CHU Rennes - Hôpital de Pontchaillou
    • DIJON – CHU Dijon - Bourgogne
    • LYON – HCL - Hôpital Femme-Mère- Enfant, GHE
    • LE KREMLIN-BICETRE- AP-HP - site Kremlin-Bicêtre
    • MONTPELLIER - CHU Montpellier - Arnaud de Villeneuve
    • TOULOUSE - CHU Toulouse - CHU Toulouse
    • CAEN - CHU Caen - Hôpital Côte de Nacre
    • BORDEAUX - CHU Bordeaux - Hôpital Haut-Lévêque
    • STRASBOURG – HUS - Nouvel Hôpital Civil
    • ROUEN - CHU Rouen Normandie - CHU Charles Nicolle
    • GRENOBLE - CHU Grenoble Alpes - Hôpital Michallon
    • LILLE - CHRU Lille - Hôpital Claude Huriez
    • RENNES - CHU Rennes - Hôpital Sud
    • MARSEILLE - AP-HM - Hôpital Nord
    • PARIS - AP-HP - Hôpital Cochin 
  • Quels sont les objectifs de la cohorte ILD2 ?

    La cohorte RaDiCo-ILD2 a pour objectif principal de décrire les caractéristiques cliniques et phénotypiques des patients pédiatriques et adultes atteints de pneumopathies interstitielles idiopathiques (IIP), de pneumopathies interstitielles fibrosantes chroniques à phénotype progressif et de pneumopathies interstitielles associées à la sclérodermie systémique (SSc-ILD), ainsi que de leurs apparentés. Le suivi longitudinal des patients doit permettre de mieux caractériser l’histoire naturelle des différentes formes de la maladie, leur gravité et leur évolution. La cohorte vise également à étudier les facteurs génétiques associés à leur apparition et à leur progression, ainsi que l’influence des facteurs environnementaux et des comorbidités. Elle cherche par ailleurs à identifier et à valider des biomarqueurs pertinents pour le diagnostic et le suivi évolutif.

    Un autre axe de recherche porte sur les apparentés de patients porteurs de mutations dans des gènes impliqués notamment dans la régulation des télomères. L’étude vise à évaluer la fréquence des pneumopathies interstitielles dans cette population, à caractériser les manifestations pulmonaires associées aux variants génétiques et à mieux comprendre la relation entre le statut mutationnel et le développement de la maladie. Elle s’intéresse également aux atteintes extra-pulmonaires susceptibles d’être associées à ces mutations, notamment hépatiques, hématologiques, immunologiques et cutanées, ainsi qu’à d’autres manifestations potentiellement liées, telles que l’emphysème pulmonaire, l’infertilité, certains cancers et l’ostéoporose. L’objectif est de préciser la fréquence, les caractéristiques et les associations de ces manifestations avec la présence des mutations étudiées.

    Enfin, la cohorte vise à comparer les caractéristiques cliniques des apparentés selon leur statut mutationnel et la présence ou l’absence des différentes atteintes, afin d’identifier les facteurs de risque associés aux manifestations les plus fréquentes. Le suivi longitudinal, comprenant notamment une réévaluation à cinq ans des porteurs de mutations initialement asymptomatiques, permettra de mieux caractériser la chronologie d’apparition des atteintes pulmonaires et extra-pulmonaires. L’étude prévoit également d’évaluer l’efficacité des traitements administrés aux patients atteints de ces pathologies, afin de contribuer à une meilleure compréhension de leur prise en charge et de leur évolution.

  • Quels sont les critères d’inclusion ?

    Pour les patients :

    • Diagnostic confirmé de pneumopathie interstitielle idiopathique (IIP), établi sur la base des données cliniques, radiologiques, fonctionnelles et, si disponibles, anatomopathologiques.
    • Pour les patients atteints de PF-ILD : diagnostic d’une pneumopathie interstitielle fibrosante autre que la fibrose pulmonaire idiopathique (IPF), établi par discussion multidisciplinaire, avec une atteinte fibrosante ≥ 10 % au HRCT, une progression de la maladie malgré une prise en charge appropriée, évaluée sur une période pouvant aller jusqu’à 24 mois, et une aggravation non liée à une embolie pulmonaire, une insuffisance cardiaque décompensée ou une infection des voies respiratoires inférieures. La progression est définie par :
      • une baisse relative de la CVF d’au moins 10 % de la valeur prédite, avec ou sans détérioration clinique ; ou
      • une combinaison d’au moins deux des critères suivants : baisse relative de la CVF comprise entre 5 et 10 % de la valeur prédite, aggravation des symptômes respiratoires et augmentation de l’étendue de la fibrose pulmonaire au scanner thoracique.
    • Pour les patients atteints de SSc-ILD : diagnostic de sclérodermie systémique selon les critères de l’American College of Rheumatology et de l’European League Against Rheumatism, avec un score total ≥ 9 et une atteinte ≥ 10 % des poumons au HRCT.

    Pour les apparentés :

    • Être un apparenté au premier degré d’un patient porteur d’une mutation dans les gènes TERT, TERC, RTEL1, TINF2, DKC1, PARN, ou dans d’autres gènes associés aux télomères qui pourraient être identifiés ultérieurement.

    Pour tous les groupes :

    • Le participant et, pour les patients pédiatriques, le parent ou représentant légal ne s’oppose pas à la collecte de ses données dans le cadre du protocole.
    • Être affilié au Régime National d’Assurance Maladie.

    Critères d'exclusion

    Pour les patients :

    • Patients atteints de maladies pulmonaires parenchymateuses diffuses causées par une toxicité médicamenteuse, une immunodéficience primitive, des troubles prolifératifs, notamment l’histiocytose, ou des troubles métaboliques.
    • Patients incapables de comprendre le protocole (ou parents/représentants légaux pour les patients pédiatriques).

    Pour les apparentés :

    • Âge < 18 ans.
    • Femmes enceintes.

    Pour tous les groupes :

    • Absence d’assurance maladie.
    • Personnes placées sous protection judiciaire.
  • Engagements à tenir si mon centre devient un centre d’inclusion ?

    Tout au long de l’étude, le centre investigateur s’engage à recruter des patients, de suivi et d’examens, d'assurer les activités de saisie des données dans l'eCRF, en respectant les objectifs donnés par le protocole et les bonnes pratiques cliniques. Si RaDiCo dispose d’une délégation de mission du promoteur, il ne peut proposer un accompagnement à la saisie que dans le cadre de financements dédiés et de partenariats spécifiques. 

  • Il y a-t-il une rétribution pécuniaire aux centres participants ?

    L'étude étant non interventionnelle, il n'y a pas de rémunération des centres participants à l'étude. RaDiCo et donc la cohorte sont financées par le MESRI. Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRI reconduit son financement sur l’année suivante. Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels. 

  • Où en est la collecte des données ?

    La collecte est en cours par les centres investigateurs qui ont recruté des patients. 

  • Des projets sont-ils en cours sur la cohorte ?

    Il n’y a pas de projet de recherche spécifique en cours sur l’étude. Par le passer, il y a eu plusieurs partages de données depuis la création de la cohorte avec des entreprises pharmaceutiques.

  • Quelles sont les données recueillies ?

    Les données recueillies sont : 

    • Le diagnostic pulmonaire
    • Un examen clinique complet à chaque visite (dont des examens cardiologiques)
    • Les antécédents médicaux, l’environnement de vie du patient
    • Evaluation respiratoire (EFR, épreuve d’effort, scanner des poumons, endoscopie bronchique)
    • Anatomopathologie et des tests génétiques
    • Les traitements reçus (médicamenteux et non médicamenteux)
    • 3 questionnaires de qualité de vie
  • Quelle est la durée de conservation des données ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées.

  • Quelles sont les démarches à suivre pour inscrire son centre dans le protocole ?

    Aujourd’hui les inclusions sont terminées et l’objectif d’inclusion atteint, aucune ouverture de centre n’est prévue. Les centres de référence et de compétence sont généralement identifiés dès le début de l’étude. Lorsqu’un centre n’intègre pas immédiatement le projet, son ouverture peut néanmoins être réalisée en cours de la période d’inclusion. Dans ce cadre, l’ARC référent organise une visite de mise en place afin de présenter l’étude, les documents essentiels. Il recueille les documents nécessaires auprès de l’équipe investigatrice, notamment la liste de délégation des tâches, l’accord d’engagement ainsi que le CV de l’investigateur principal.

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes un professionnel de santé à la recherche de renseignements supplémentaires, vous pouvez contacter cette adresse mail : ild2@radico.fr.

Les patients atteints de mucopolysaccharidoses en France à l’ère des traitements spécifiques

Les mucopolysaccharidoses

Les mucopolysaccharidoses (MPS) sont un groupe de maladies génétiques rares qui affectent le fonctionnement des cellules de l’organisme. Normalement, le corps utilise des substances appelées enzymes pour dégrader et recycler certaines molécules, notamment les glycosaminoglycanes (GAG), des chaînes de sucres présentes dans de nombreux tissus, comme les os, les cartilages et les tissus conjonctifs. Chez les personnes atteintes de MPS, une enzyme est absente ou ne fonctionne pas suffisamment. Les GAG ne sont alors plus correctement dégradés et s’accumulent progressivement dans les cellules et les organes. Cette accumulation peut perturber leur fonctionnement et entraîner des conséquences sur plusieurs parties du corps. Les MPS sont des maladies héréditaires : elles sont liées à des anomalies génétiques transmises selon différents modes.

Il existe plusieurs types de mucopolysaccharidoses, chacun correspondant à un déficit enzymatique particulier. Les principales formes reconnues sont : 

  • La MPS I, ou maladie de Hurler, de Hurler-Scheie ou de Scheie 
  • La MPS II, ou maladie de Hunter 
  • La MPS III, ou maladie de Sanfilippo, qui comprend les sous-types IIIA, IIIB, IIIC et IIID 
  • La MPS IV, ou maladie de Morquio, qui comprend les sous-types IVA et IVB 
  • La MPS VI, ou maladie de Maroteaux-Lamy 
  • La MPS VII, ou maladie de Sly 
  • La MPS IX, liée à un déficit en hyaluronidase

Les MPS V et VIII ne sont plus utilisées comme désignations distinctes dans la classification actuelle. Ces différentes formes se distinguent notamment par les molécules qui s'accumulent et les organes les plus touchés. 

Les manifestations et la gravité des MPS varient selon le type de maladie et d’une personne à l’autre. Elles peuvent apparaître dès la petite enfance ou se révéler plus tardivement et évoluer progressivement au cours de la vie. Elles peuvent notamment entraîner des difficultés de croissance, des atteintes des os et des articulations, des troubles respiratoires, cardiaques, auditifs ou visuels. Certaines formes, en particulier la MPS III, peuvent également affecter de manière importante le développement et les capacités cognitives. Le diagnostic précoce et un suivi médical adapté sont donc essentiels pour mieux accompagner les personnes concernées. 

Les objectifs

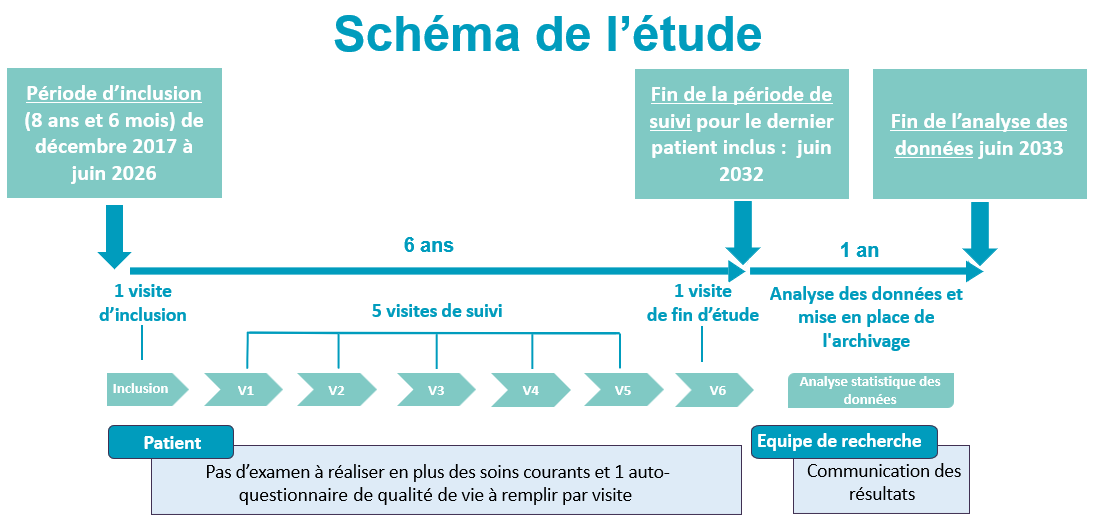
La cohorte suit plus de 300 patients prévalents et incidents atteints de mucopolysaccharidoses. Le suivi des patients se déroule sur 6 ans avec une visite par an.

Elle est non-interventionnelle, c’est à dire qu’il n’y a aucun examen à réaliser en plus de ceux reçus dans la pratique courante. Un questionnaire de qualité de vie est à remplir par les patients à chaque visite pour mesurer l’impact de la maladie sur leur vie et son évolution. 

Ses objectifs sont de :

  • Mieux connaître les personnes atteintes de mucopolysaccharidose (MPS) en recueillant des informations sur leur état de santé, leur parcours médical et les soins qu’elles reçoivent.
  • Mieux comprendre l’évolution de la maladie au fil du temps, à partir des données médicales recueillies lors du suivi des patients.
  • Étudier les traitements et les soins reçus par les patients, afin de décrire les pratiques de prise en charge.
  • Améliorer le suivi des patients grâce à une meilleure connaissance de leur situation médicale et de leurs besoins.
  • Faciliter les recherches sur les MPS en constituant une base de données médicales permettant d’étudier ces maladies rares et leur évolution.

Gouvernance

Promoteur :

L'Inserm est le promoteur. Elle délègue la promotion à l'équipe RaDiCo.                   

Une image contenant obscurité, objet astronomique, capture d’écran, lune

Description générée automatiquement          Une image contenant Police, texte, Graphique, logo

Description générée automatiquement

Coordination : 

Dr Benedicte Heron est l’investigatrice coordonnatrice et responsable du service de neuropédiatrie et pathologie du développement, APHP, hôpital Armand Trousseau.

Comité de Pilotage :

Bénédicte HERON, Samia PICHARD, Anais BRASSIER, François FEILLET, Elise SACAZE et Equipe projet RaDiCo + DSO


Comité Scientifique :

Bénédicte HERON, Anais BRASSIER, Catherine CAILLAUD, Samia PICHARD, Elise SACAZE, Anne-Sophie GUEMANN, François FEILLET, Elise JEANNESSON, Magali GORCE, Delphine GENEVAZ et Equipe Projet RaDiCo + DSO

Association de patients

L’association Vaincre les Maladies Lysosomales (VML) est une association de patients adultes, de parents d’enfants malades et de leurs proches, engagée dans la lutte contre les maladies lysosomales. Ses actions s’articulent autour de trois missions principales : soutenir la recherche scientifique et médicale, notamment en finançant des équipes et des programmes de recherche pour favoriser le développement de traitements ; informer et accompagner les personnes malades et leurs familles, en leur proposant des informations fiables sur les maladies, les traitements et leurs droits, ainsi que des actions d’entraide et de soutien ; et représenter les patients, en portant leur voix auprès des professionnels et des instances de santé afin d’améliorer leur parcours de soins et leur quotidien. 

Financements

RaDiCo a été financée jusqu'en 2025 par l'Agence Nationale de la Recherche (ANR). Ces fonds ont permis de lancer et suivre la cohorte MPS.

Maintenant, RaDiCo est financée par le Ministère de l'Enseignement Supérieur, de la Recherche et de l'Espace (MESRE). Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRE reconduit son financement sur l’année suivante. 

Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels.

Une image contenant capture d’écran, Graphique, conception

Description générée automatiquement       Une image contenant texte, Police, Graphique, graphisme

Description générée automatiquement

Informations et contacts

Vous pouvez en savoir plus en lisant le synopsis de l’étude : 

Pour toute information complémentaire sur la cohorte RaDiCo-MPS ou si vous souhaitez participer en tant que patient ou centre investigateur vous pouvez nous contacter sur l’adresse mail suivante mps@radico.fr.

Si vous voulez en savoir plus sur RaDiCo et nos autres cohortes de maladies rares, cliquez ici.

Des informations complémentaires sur la cohorte sont sur FReSH.

Les données recueillies dans la cohorte portent sur l'état de santé des patients, leur situation sociale et leur qualité de vie. Elles sont collectées uniquement lorsqu'elles sont nécessaires pour répondre aux objectifs scientifiques définis dans le protocole de l'étude.

Une fois enregistrées, ces données sont analysées par l'équipe de biostatisticiens de RaDiCo. Les analyses sont réalisées à partir de données pseudonymisées : les biostatisticiens ne disposent pas des informations permettant d'identifier directement les participants. Les résultats sont présentés sous une forme agrégée, de manière à garantir qu'aucune personne ne puisse être identifiée.

Des analyses sont conduites et des publications scientifiques sont produites tout au long de la durée de vie de la cohorte. À l'issue de l'étude, lorsque l'ensemble des données disponibles a été analysé, un rapport final est établi.

Au cours de la vie de la cohorte, d'autres équipes de recherche, publiques ou privées, peuvent souhaiter utiliser les données afin de répondre à une nouvelle question scientifique. Il s'agit alors d'un projet de recherche spécifique (PRS). Chaque PRS est examiné par le comité scientifique de la cohorte, qui évalue son intérêt scientifique, sa qualité méthodologique ainsi que le respect des exigences éthiques et des règles relatives à la protection des données.

Lorsqu'un projet est approuvé, une convention est établie entre les parties concernées. Les données de la cohorte ne sont pas transmises directement au porteur du projet : elles sont analysées dans un environnement sécurisé, et seuls les résultats nécessaires à la réalisation du projet lui sont communiqués. Seules les données des patients ayant consenti au partage de leurs données avec d'autres équipes de recherche peuvent être utilisées dans le cadre d'un PRS.

Vous pouvez télécharger le document de demande de PRS ici. 

Patients
Investigateurs
RaDiCo-MPS
1
1
0
0
1

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les patients atteints de mucopolysaccharidoses.

  • Puis-je participer à l’étude RaDiCo-MPS ?

    Aujourd’hui les inclusions dans la cohorte ne sont plus autorisées. Si vous souhaitez faire avancer la recherche grâce au partage de vos données médicales avec des équipes de recherche, vous pouvez en parler à votre praticien hospitalier. 

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont les suivants : 

    • Paris - AP-HP - Hôpital A. Trousseau
    • Clichy - AP-HP - Hôpital Beaujon
    • Paris - AP-HP - Hôpital Robert Debré
    • Paris - AP-HP - Hôpital Necker-Enfants Malades
    • Marseille - AP-HM - Hôpital de la Timone
    • Lille - CHU Lille - Hôpital J. de Flandre
    • Nancy - CHU Nancy - Hôpitaux de Brabois
    • Brest - CHRU Brest - Hôpital Morvan
    • Montpellier - CHU Montpellier - Hôpital Gui de Chauliac
    • Tours - CHRU Tours - Hôpital Clocheville
    • Paris - AP-HP - Hôpital Pitié-Salpêtrière
    • Rennes - CHU Rennes - Hôpital Pontchaillou
    • Pau - CH Pau - CH de Pau
    • Angers - CHU Angers - CHU d'Angers    
  • Quels sont les objectifs de la cohorte MPS ?

    L’étude a pour objectif de mieux connaître les personnes atteintes de mucopolysaccharidose (MPS) en recueillant des informations sur leur état de santé, leur parcours médical et les soins qu’elles reçoivent. Le suivi de ces informations au fil du temps permettra de mieux comprendre comment la maladie évolue et de décrire les traitements et les soins proposés aux patients.

    Les données recueillies permettront également de faciliter la recherche sur les mucopolysaccharidoses, en mettant à disposition des chercheurs des informations médicales utiles pour étudier ces maladies rares et leur évolution. À terme, ces connaissances pourront contribuer à une meilleure compréhension des besoins des patients et de leur prise en charge. L’utilisation des données se fera dans le respect des règles prévues par l’étude et des droits des patients.

  • Dans quelle phase se trouve l’étude actuellement ?

    L’étude est en phase de suivi des patients inclus depuis décembre 2017, jusqu’en juin 2026. Cette phase permet de réaliser les visites de suivi des patients et de collecter leurs données médicales. Ces données permettront de mieux comprendre comme évolue ces pathologies dans le temps.

  • Quelles données sont récoltées ?

    Les données récoltées sont :

    • Votre diagnostic 
    • Un examen clinique complet + examen sanguin et/ou urinaire à chaque visite 
    • Les antécédents médicaux et familiaux (avec un focus sur les moments proches de l’accouchement)
    • Des données sociologiques et éducatives
    • Biologie enzymatique et des tests génétiques
    • Les symptômes, les appareillages orthopédiques, les soins à la maison et chirurgies
    • Les traitements reçus (médicamenteux et non médicamenteux)
    • Un questionnaire de qualité de vie
  • Dois-je réaliser des examens particuliers ?

    Aucun examen n’est à réaliser en plus de votre prise en charge courante dans le suivi et le traitement de votre pathologie. 

    Il y a 1 questionnaire de qualité de vie à remplir une fois par an. 

  • La participation à l’étude change-t-elle ma prise en charge à l’hôpital ?

    Non, votre participation à l’étude permet seulement la récolte de vos données médicales et environnementales dans un logiciel sécurisé. 

  • Où en est la collecte des données et à quoi sert cette collecte ?

    La collecte des données est en cours. Une fois collectées vos données anonymisées seront ensuite analysées. Ces analyses seront publiées dans des revues scientifiques, communiquées lors de congrès et/ou présentations orales et permettront de mieux comprendre la maladie. Concrètement les objectifs finaux sont l’amélioration du diagnostic, de la prise en charge, de la qualité de vie des patients et d’aider les laboratoires à trouver des traitements curatifs. 

  • Combien de temps mes données sont-elles conservées ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées. 

  • Quelles mesures de protections sont en place pour la protection des données collectées ?

    Les données collectées dans le cadre de cette étude font l’objet de mesures de protection strictes, conformément à la réglementation en vigueur, notamment le Règlement Général sur la Protection des Données (RGPD, UE 2016/679), la loi Informatique et Libertés, ainsi que les BPC (ICH E6(R2)). Dès leur collecte, les données sont pseudonymisées : chaque participant se voit attribuer un code d’identification unique. 

    L’accès aux données est strictement limité avec la mise en place d’une authentification sécurisée et d’une traçabilité complète des accès. Les données sont hébergées sur des serveurs sécurisés, avec chiffrement de données, ainsi que des sauvegardes régulières. Seules les informations strictement nécessaires à la réalisation des objectifs de l’étude sont collectées. Les participants ont pleinement été informés de leurs droits lors de la signature d’un consentement, et un Délégué à la Protection des Données a été désigné pour répondre à toute question relative au traitement de leurs données. Enfin l’étude a fait l’objet des déclarations et autorisations réglementaires requises, notamment auprès de la CNIL. 

  • Quand les résultats seront-ils disponibles ?

    Des analyses préliminaires ont déjà eu lieu et seront encore réalisées avant la fin de l’étude. Vous pouvez consulter l'onglet publications du site pour les découvrir. En juin 2032, la période de suivi de l'étude sera terminée, une analyse de toutes les données collectées sera réalisée et un rapport sera publié. Il sera ensuite disponible sur ce site internet. Cela prend entre 6 mois et 1 an pour analyser et rédiger ce type de rapport. 

  • Comment serai-je informé des avancées de la cohorte ?

    Vous pouvez regarder régulièrement sur cette page internet. Il y a la possibilité de nous suivre sur LinkedIn où nous publierons un post lors de la publication des résultats finaux. 

  • J’ai signé un consentement pour l’étude puis-je me désister ?

    Oui et cela à tout moment. Faites en part directement à votre médecin à l’hôpital. Cela n’impactera pas vos soins à l’hôpital. 

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes inclus dans l’étude, vous pouvez contacter votre médecin référent à l’hôpital. 

    Si vous êtes un patient non inclus dans la cohorte et que vous avez des questions supplémentaires, vous pouvez contacter cette adresse mail : mps@radico.fr

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les médecins sur cette cohorte qui suivent des patients atteints de mucopolysaccharidoses. 

  • Quels centres hospitaliers participent à l’étude ?
    • Paris - AP-HP - Hôpital A. Trousseau
    • Clichy - AP-HP - Hôpital Beaujon
    • Paris - AP-HP - Hôpital Robert Debré
    • Paris - AP-HP - Hôpital Necker-Enfants Malades
    • Marseille - AP-HM - Hôpital de la Timone
    • Lille - CHU Lille - Hôpital J. de Flandre
    • Nancy - CHU Nancy - Hôpitaux de Brabois
    • Brest - CHRU Brest - Hôpital Morvan
    • Montpellier - CHU Montpellier - Hôpital Gui de Chauliac
    • Tours - CHRU Tours - Hôpital Clocheville
    • Paris - AP-HP - Hôpital Pitié-Salpêtrière
    • Rennes - CHU Rennes - Hôpital Pontchaillou
    • Pau - CH Pau - CH de Pau
    • Angers - CHU Angers - CHU d'Angers    
  • Quels sont les objectifs de la cohorte RaDiCo-MPS ?

    L’objectif principal de la cohorte MPS est de caractériser l’épidémiologie et l’histoire naturelle des mucopolysaccharidoses, en constituant un recueil rétrospectif et prospectif de données phénotypiques détaillées auprès de patients français atteints de ces maladies rares. L’analyse de ces données doit permettre de mieux décrire les caractéristiques cliniques des différentes formes de MPS, la diversité de leurs manifestations et leur évolution au cours du temps. Le suivi des patients s’appuie sur les données médicales disponibles et celles recueillies au fil de leur parcours de soins, afin d’approfondir les connaissances sur ces maladies.

    Les objectifs secondaires visent à évaluer le bénéfice global des traitements actuellement utilisés, notamment leurs effets sur l’état de santé et la qualité de vie des patients. La cohorte doit également permettre d’étudier les relations entre les phénotypes observés et les génotypes, pour chaque type de MPS. La recherche de ces corrélations pourrait contribuer à mieux comprendre la variabilité des manifestations de la maladie entre les patients et à préciser les liens entre les anomalies génétiques et leur expression clinique.

    Enfin, l’objectif exploratoire est de contribuer à l’identification de nouveaux biomarqueurs pertinents pour de futurs essais cliniques. Il s’agit notamment de repérer des indicateurs biologiques ou cliniques susceptibles d’aider à caractériser la maladie, à suivre son évolution ou à évaluer la réponse aux traitements. À terme, l’identification de biomarqueurs utiles pourrait contribuer à améliorer le suivi des patients et à orienter de futurs travaux de recherche clinique, en vue d’affiner les stratégies de prise en charge des différentes formes de MPS.

  • Quels sont les critères d’inclusion ?

    Les critères d’inclusions sont :

    • Un déficit enzymatique cliniquement pertinent, avec une excrétion urinaire de GAG anormalement élevée
    • Et/ou l’identification de mutations pathogènes
  • Engagements à tenir si mon centre devient un centre d’inclusion ?

    Tout au long de l’étude, le centre investigateur s’engage à recruter des patients, de suivi et d’examens, d'assurer les activités de saisie des données dans l'eCRF, en respectant les objectifs donnés par le protocole et les bonnes pratiques cliniques. Si RaDiCo dispose d’une délégation de mission du promoteur, il ne peut proposer un accompagnement à la saisie que dans le cadre de financements dédiés et de partenariats spécifiques. 

  • Il y a-t-il une rétribution pécuniaire aux centres participants ?

    L'étude étant non interventionnelle, il n'y a pas de rémunération des centres participants à l'étude. RaDiCo et donc la cohorte sont financées par le MESRI. Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRI reconduit son financement sur l’année suivante. Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels. 

  • Où en est la collecte des données ?

    Il n’y a pas de projet de recherche spécifique en cours sur l’étude. Il y a eu plusieurs partages de données depuis la création de la cohorte avec des entreprises pharmaceutiques.

  • Quelles sont les données recueillies ?

    Les données recueillies sont : 

    • Le diagnostic 
    • Un examen clinique complet + une collecte biologique sanguine et/ou urinaire à chaque visite
    • Les antécédents médicaux et familiaux (surtout sur le suivi périnatal)
    • Des données socio-éducatives
    • Biologie enzymatique et des tests génétiques
    • Les symptômes, les appareillages orthopédiques, les soins à domicile et les chirurgies
    • Les traitements reçus (médicamenteux et non médicamenteux)
    • Un questionnaire de qualité de vie
  • Quelle est la durée de conservation des données ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées.

  • Quelles sont les démarches à suivre pour inscrire son centre dans le protocole ?

    Aujourd’hui les inclusions sont terminées et l’objectif d’inclusion atteint, aucune ouverture de centre n’est prévue. Les centres de référence et de compétence sont généralement identifiés dès le début de l’étude. Lorsqu’un centre n’intègre pas immédiatement le projet, son ouverture peut néanmoins être réalisée en cours de la période d’inclusion. Dans ce cadre, l’ARC référent organise une visite de mise en place afin de présenter l’étude, les documents essentiels. Il recueille les documents nécessaires auprès de l’équipe investigatrice, notamment la liste de délégation des tâches, l’accord d’engagement ainsi que le CV de l’investigateur principal.

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes un professionnel de santé à la recherche de renseignements supplémentaires, vous pouvez contacter cette adresse mail : mps@radico.fr.

Plateforme participative internationale de recherche sur les troubles du développement intellectuel, avec ou sans autisme et épilepsie d’origine génétique

Résumé de l'étude

La déficience intellectuelle (DI) concerne environ 2 à 3 % de la population. Plus de la moitié des cas seraient liés à une cause génétique, telle qu'une mutation dans un gène, une anomalie chromosomique ou une variation du nombre de copies (CNV). Les progrès du séquençage haut débit ont permis d'identifier plus de 1 800 gènes récurrents impliqués dans ces formes de DI/autisme. Malgré ces avancées, pour nombre de ces syndromes, les données cliniques, comportementales, médicales et d'histoire naturelle restent très limitées, en raison de leur rareté et du faible nombre de patients concernés.

C'est dans ce contexte qu'a été créé GenIDA, une base de données participative internationale visant à améliorer les connaissances sur ces formes génétiques de DI. Elle permet de collecter, de manière standardisée et longitudinale, des informations sur les manifestations cliniques et les comorbidités de personnes présentant une forme génétique de DI et/ou de TSA. Les données sont principalement renseignées par les familles à travers un questionnaire structuré disponible en 10 langues. Cette approche participative et multilingue facilite la mobilisation des familles à travers le monde, favorisant le recrutement.

L'analyse de ces données permet de regrouper les patients en cohortes par gène ou par syndrome, de taille suffisante pour mieux décrire les différents profils associés à chaque anomalie génétique. Elle permet notamment d'étudier la fréquence des manifestations cliniques et des comorbidités, leur âge d'apparition, leur sévérité et leur évolution au cours du temps.

Les objectifs

L'objectif principal de cette étude est de caractériser, à partir des données recueillies dans la base de données GenIDA, les manifestations cliniques, médicales, cognitives et comportementales ainsi que l'histoire naturelle des formes génétiques de déficience intellectuelle avec ou sans autisme et épilepsie.

Plus spécifiquement, cette étude vise à :

  • Constituer et renforcer des cohortes internationales de patients avec une anomalie génétique spécifique ;
  • Décrire le spectre phénotypique associé à chacune de ces anomalies génétiques ;
  • Identifier la fréquence et la diversité des comorbidités associées ;
  • Etudier l'évolution des manifestations cliniques et des compétences cognitives et comportementales au cours du temps, grâce à un recueil longitudinal des données ;
  • Mettre en évidence des manifestations potentiellement sous-estimées ou non encore décrites ;
  • Contribuer à l'amélioration de la prise en charge et du suivi médical des personnes concernées, en produisant des données utiles aux familles, aux cliniciens, aux généticiens et aux autres professionnels de santé.

L'objectif général est ainsi de transformer la collecte collaborative de données par les familles en connaissances nouvelles et médicalement significatives pour les maladies neurodéveloppementales génétiques rares.

Informations et contacts

Pour toute information complémentaire sur la cohorte RaDiCo-GenIDA vous pouvez consulter le site internet dédié à la cohorte en cliquant ici.

Si vous souhaitez participer en tant que patient ou médecin ou souhaitez nous contacter, vous pouvez nous contacter sur l’adresse mail suivante genida@radico.fr

Si vous voulez en savoir plus sur RaDiCo et nos autres cohortes de maladies rares, cliquez ici.

Les informations sur chaque cohorte sont aussi mentionnées sur FReSH.

RaDiCo-GenIDA
0
0
0
0
0
NN
RaDiCo-EURBIO-Alport
0
0
0
0
0
Dyskinésies ciliaires primitives : Identification de critères de sévérité spécifiques et recherche de corrélation génotype phénotype

La dyskinésie ciliaire primitive

La dyskinésie ciliaire primitive (DCP) est une maladie génétique rare, dont l’incidence est d’environ 1 cas pour 16 000 naissances. Elle se transmet de manière autosomique récessive. Elle touche le fonctionnement des cils, de minuscules structures présentes à la surface de certaines cellules du corps. Ces cils jouent un rôle essentiel dans les voies respiratoires : ils permettent d’évacuer le mucus, les poussières et les agents infectieux hors des bronches et des sinus. Chez les personnes atteintes de DCP, les cils ne bougent pas correctement, ce qui entraîne une accumulation de mucus (liquide) et favorise les infections respiratoires répétées dès l’enfance.

Les symptômes de la DCP peuvent varier d’une personne à l’autre, mais ils incluent souvent une toux chronique, des sinusites et des otites répétées ou des difficultés respiratoires. Certaines personnes peuvent également présenter une disposition inhabituelle des organes internes, appelée situs inversus, où les organes sont “inversés” par rapport à leur position habituelle. Comme cette maladie est rare, le diagnostic peut parfois prendre plusieurs années avant d’être confirmé par des examens spécialisés. Il existe 3 manières différentes de diagnostiquer une DCP :

  1. Une analyse génétique
  2. Une analyse cellulaire des battements des cils 
  3. Une analyse clinique en identifiant le syndrome de Kartagener.

Aujourd'hui, il n’existe pas de traitement permettant de guérir définitivement le fonctionnement des cils, mais une prise en charge adaptée aide à limiter les complications et à améliorer la qualité de vie. Le suivi repose principalement sur des soins respiratoires réguliers, la kinésithérapie respiratoire, la prévention des infections et un accompagnement médical spécialisé. Un diagnostic précoce et un suivi régulier sont essentiels pour préserver la fonction respiratoire sur le long terme.

Les objectifs

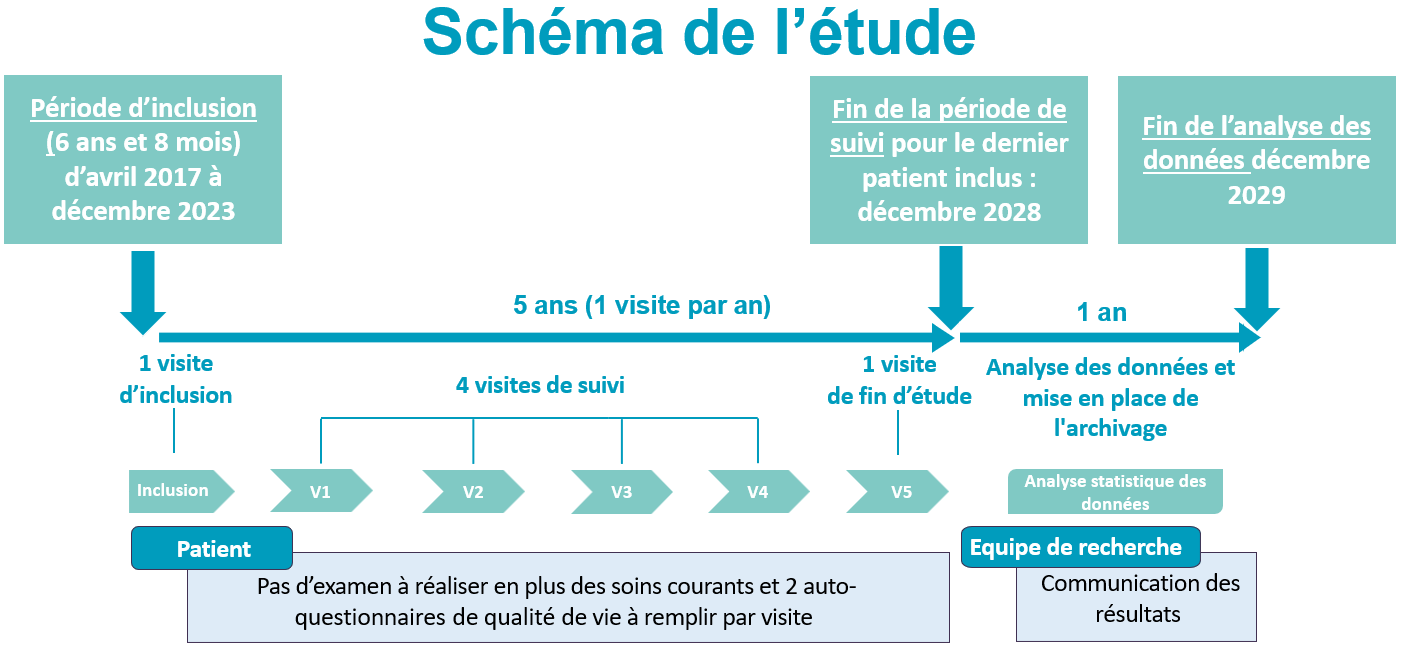
La cohorte suit environ 300 patients prévalents et incidents atteints de DCP sans comorbidité pouvant interférer avec la maladie pendant 5 ans. Elle est non-interventionnelle, c’est à dire qu’il n’y a aucun examen à réaliser en plus de ceux reçus dans la pratique courante. Un questionnaire de qualité de vie est à remplir par les patients à chaque visite annuelle de suivi pour mesurer l’impact de la maladie sur leur vie et son évolution. 

Ses objectifs sont de :

  • Caractériser les signes cliniques qui permettent de repérer les patients à risque de développer une forme plus sévère. Cela permettra de prévoir l'évolution de la maladie et proposer un suivi et des traitements plus personnalisés dès les premiers stades de la maladie.
  • Identifier de nouveaux gènes impliqués dans la maladie pour améliorer le diagnostic génétique.
  • Analyser l'impact de la DCP sur la qualité de vie, notamment :
    • Les atteintes ORL (nez, sinus et oreilles), qui peuvent entraîner des infections répétées, des difficultés auditives ou des retards de langage chez les enfants, ainsi que des sinusites chroniques parfois nécessitant une intervention chirurgicale chez les adultes
    • Les difficultés de fertilité chez les adultes, qui peuvent conduire à un recours à l'assistance médicale à la procréation, en particulier chez les hommes.
  • Comprendre les liens entre les symptômes, les anomalies des cils et les caractéristiques génétiques, afin de mieux expliquer pourquoi la maladie se manifeste différemment d'une personne à l'autre et d'ouvrir la voie à une médecine plus personnalisée.

Gouvernance

Promoteur : 

L'Inserm est le promoteur. Elle délègue la promotion à l'équipe RaDiCo.

Fichier:Inserm.svg — Wikipédia    

Coordination : 

Pr Bernard Maitre est l'investigateur coordonnateur et responsable scientifique au service de pneumologie du CHI Créteil et GH Mondor, APHP, IMR U 955, Equipe 8, Université Paris Est, Créteil 

Comité de Pilotage : 

Bernard MAITRE, Marie LEGENDRE, Aline TAMALET, Guillaume THOUVENIN, Nicole BEYDON, Katia BESSACI, Isabelle HONORE, Rola ABOU TAAM, Muriel LEBOURGEOIS, Caroline THUMERELLE, Jean-François PAPON, Equipe Projet RaDiCo + DSO

Comité Scientifique : 

Bernard MAITRE, Marie LEGENDRE, Aline TAMALET, Guillaume THOUVENIN, Nicole BEYDON, Harriet CORVOL, Marc KOSKAS, Katia BESSACI, Isabelle HONORE, Bruno CRESTANI, Rola ABOU TAAM, Muriel LEBOURGEOIS, Caroline THUMERELLE, Jean-Christophe DUBUS, Jean-François PAPON, Philippe REIX, Katel BERG, Natalie BOURDON, Bruno LOUIS, Equipe Projet RaDiCo + DSO

Association de patients

Les patients atteints de DCP peuvent se rapprocher de l’Association des Dyskinésies Ciliaires Primitives (ADCP) qui informent, soutient et conseil les patients et leur famille tout en soutenant la recherche scientifique. 

Financements

RaDiCo a été financée jusqu'en 2025 par l'Agence Nationale de la Recherche. Ces fonds ont permis de lancer et suivre la cohorte DCP.

Maintenant, RaDiCo est financée par le Ministère de l'Enseignement Supérieur, de la Recherche et de l'Espace (MESRE). Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRE reconduit son financement sur l’année suivante. 

Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels.

Fichier:Ministère de l'Enseignement Supérieur et de la Recherche.png —  Wikipédia        Fichier:ANR Logo.svg — Wikipédia    

Informations et contacts

Vous pouvez en savoir plus en lisant le synopsis de l’étude : 

  • Pour toute information complémentaire sur la cohorte RaDiCo-DCP ou si vous souhaitez participer en tant que patient ou centre investigateur vous pouvez nous contacter sur l’adresse mail suivante dcp@radico.fr. 
  • Si vous souhaitez vous informer sur la maladie, trouver du soutient ou mener des actions pour financer la recherche contre la DCP n'hésitez pas à vous rendre sur le site de l'ADCP. 
  • Une description des données individuelles est consultable via le lien suivant : catalogue France Recherche en Santé Humaine
  • Si vous voulez en savoir plus sur RaDiCo et nos autres cohortes de maladies rares, cliquez ici.

Voici la liste des 17 publications internationales par ordre décroissant de parution où les données de la cohorte ont été utilisées :

17. Legendre, M., Thouvenin, G., Taytard, J., Baron, M., Le Bourgeois, M., Tamalet, A., Mani, R., Jouvion, G., Amselem, S., Escudier, E., & Beydon, N. (2022). High Nasal Nitric Oxide, Cilia Analyses, and Genotypes in a Retrospective Cohort of Children with Primary Ciliary Dyskinesia. Annals of the American Thoracic Society. https://doi.org/10.1513/AnnalsATS.202110-1175OC

16. Alexandru, M., de Boissieu, P., Benoudiba, F., Moustarhfir, M., Kim, S., Bequignon, É., Honoré, I., Garcia, G., Mitri-Frangieh, R., Legendre, M., Crestani, B., Taillé, C., Escudier, E., Maitre, B., Papon, J.-F., & Nevoux, J. (2022). Otological Manifestations in Adults with Primary Ciliary Dyskinesia : A Controlled Radio-Clinical Study. Journal of Clinical Medicine. https://doi.org/10.3390/jcm11175163

15. Raidt, J., Maitre, B., Pennekamp, P., Altenburg, J., Anagnostopoulou, P., Armengot, M., Bloemsma, L. D., Boon, M., Borrelli, M., Brinkmann, F., Carr, S. B., Carroll, M. P., Castillo-Corullón, S., Coste, A., Cutrera, R., Dehlink, E., Destouches, D. M. S., Cicco, M. E. D., Dixon, L., … Nielsen, K. G. (2022). The disease-specific clinical trial network for primary ciliary dyskinesia : PCD-CTN. ERJ Open Research. https://doi.org/10.1183/23120541.00139-2022

14. Epaud, S., Epaud, R., Salaün-Penquer, N., Belozertseva, E., Remus, N., Douvry, B., Bequignon, E., Coste, A., Prulière-Escabasse, V., Schlemmer, F., Jung, C., Ortala, M., Maitre, B., & Delestrain, C. (2022). Impact of a rare respiratory diseases reference centre set-up on primary ciliary dyskinesia care pathway. European Respiratory Journal. https://doi.org/10.1183/13993003.02413-2021

13. Shoemark, A., Rubbo, B., Legendre, M., Fassad, M. R., Haarman, E. G., Best, S., Bon, I. C. M., Brandsma, J., Burgel, P.-R., Carlsson, G., Carr, S. B., Carroll, M., Edwards, M., Escudier, E., Honoré, I., Hunt, D., Jouvion, G., Loebinger, M. R., Maitre, B., … Lucas, J. S. (2021). Topological data analysis reveals genotype–phenotype relationships in primary ciliary dyskinesia. European Respiratory Journal. https://doi.org/10.1183/13993003.02359-2020

12. Legendre, M., Zaragosi, L.-E., & Mitchison, H. M. (2021). Motile cilia and airway disease. Seminars in Cell & Developmental Biology, Cilia and centrosomes in development, physiology and disease. https://doi.org/10.1016/j.semcdb.2020.11.007

11. Ardura-Garcia, C., Goutaki, M., Carr, S. B., Crowley, S., Halbeisen, F. S., Nielsen, K. G., Pennekamp, P., Raidt, J., Thouvenin, G., Yiallouros, P. K., Omran, H., & Kuehni, C. E. (2020). Registries and collaborative studies for primary ciliary dyskinesia in Europe. ERJ Open Research. https://doi.org/10.1183/23120541.00005-2020

10. Blanchon, S., Legendre, M., Bottier, M., Tamalet, A., Montantin, G., Collot, N., Faucon, C., Dastot, F., Copin, B., Clement, A., Filoche, M., Coste, A., Amselem, S., Escudier, E., Papon, J.-F., & Louis, B. (2020). Deep phenotyping, including quantitative ciliary beating parameters, and extensive genotyping in primary ciliary dyskinesia. Journal of Medical Genetics. https://doi.org/10.1136/jmedgenet-2019-106424

9. Thomas, L., Bouhouche, K., Whitfield, M., Thouvenin, G., Coste, A., Louis, B., Szymanski, C., Bequignon, E., Papon, J.-F., Castelli, M., Lemullois, M., Dhalluin, X., Drouin-Garraud, V., Montantin, G., Tissier, S., Duquesnoy, P., Copin, B., Dastot, F., Couvet, S., … Legendre, M. (2020). TTC12 Loss-of-Function Mutations Cause Primary Ciliary Dyskinesia and Unveil Distinct Dynein Assembly Mechanisms in Motile Cilia Versus Flagella. The American Journal of Human Genetics. https://doi.org/10.1016/j.ajhg.2019.12.010

8. Mani, R., Belkacem, S., Soua, Z., Chantot, S., Montantin, G., Tissier, S., Copin, B., Bouguila, J., Rive Le Gouard, N., Boughamoura, L., Ben Ameur, S., Hachicha, M., Boussoffara, R., Boussetta, K., Hammouda, S., Bedoui, A., Besbes, H., Meddeb, S., Chraeit, K., … Legendre, M. (2020). Primary ciliary dyskinesia gene contribution in Tunisia : Identification of a major Mediterranean allele. Human Mutation. https://doi.org/10.1002/humu.23905

7. Goutaki, M., Papon, J.-F., Boon, M., Casaulta, C., Eber, E., Escudier, E., Halbeisen, F. S., Harris, A., Hogg, C., Honore, I., Jung, A., Karadag, B., Koerner-Rettberg, C., Legendre, M., Maitre, B., Nielsen, K. G., Rubbo, B., Rumman, N., Schofield, L., … Kuehni, C. E. (2020). Standardised clinical data from patients with primary ciliary dyskinesia : FOLLOW-PCD. ERJ Open Research. https://doi.org/10.1183/23120541.00237-2019

6. Kouis, P., Goutaki, M., Halbeisen, F. S., Gioti, I., Middleton, N., Amirav, I., Barbato, A., Behan, L., Boon, M., Emiralioglu, N., Haarman, E. G., Karadag, B., Koerner-Rettberg, C., Lazor, R., Loebinger, M. R., Maitre, B., Mazurek, H., Morgan, L., Nielsen, K. G., … on behalf of the PCD Italian Consortium. (2019). Prevalence and course of disease after lung resection in primary ciliary dyskinesia : A cohort & nested case-control study. Respiratory Research. https://doi.org/10.1186/s12931-019-1183-y

5. Bequignon, E., Dupuy, L., Escabasse, V., Zerah-Lancner, F., Bassinet, L., Honoré, I., Legendre, M., Devars du Mayne, M., Crestani, B., Escudier, E., Coste, A., Papon, J.-F., & Maître, B. (2019). Follow-Up and Management of Chronic Rhinosinusitis in Adults with Primary Ciliary Dyskinesia : Review and Experience of Our Reference Centers. Journal of Clinical Medicine. https://doi.org/10.3390/jcm8091495

4. Whitfield, M., Thomas, L., Bequignon, E., Schmitt, A., Stouvenel, L., Montantin, G., Tissier, S., Duquesnoy, P., Copin, B., Chantot, S., Dastot, F., Faucon, C., Barbotin, A. L., Loyens, A., Siffroi, J.-P., Papon, J.-F., Escudier, E., Amselem, S., Mitchell, V., … Legendre, M. (2019). Mutations in DNAH17, Encoding a Sperm-Specific Axonemal Outer Dynein Arm Heavy Chain, Cause Isolated Male Infertility Due to Asthenozoospermia. The American Journal of Human Genetics. https://doi.org/10.1016/j.ajhg.2019.04.015

3. Bustamante-Marin, X. M., Yin, W.-N., Sears, P. R., Werner, M. E., Brotslaw, E. J., Mitchell, B. J., Jania, C. M., Zeman, K. L., Rogers, T. D., Herring, L. E., Refabért, L., Thomas, L., Amselem, S., Escudier, E., Legendre, M., Grubb, B. R., Knowles, M. R., Zariwala, M. A., & Ostrowski, L. E. (2019). Lack of GAS2L2 Causes PCD by Impairing Cilia Orientation and Mucociliary Clearance. The American Journal of Human Genetics. https://doi.org/10.1016/j.ajhg.2018.12.009

2. Fassad, M. R., Shoemark, A., Legendre, M., Hirst, R. A., Koll, F., Borgne, P. le, Louis, B., Daudvohra, F., Patel, M. P., Thomas, L., Dixon, M., Burgoyne, T., Hayes, J., Nicholson, A. G., Cullup, T., Jenkins, L., Carr, S. B., Aurora, P., Lemullois, M., … Mitchison, H. M. (2018). Mutations in Outer Dynein Arm Heavy Chain DNAH9 Cause Motile Cilia Defects and Situs Inversus. The American Journal of Human Genetics. https://doi.org/10.1016/j.ajhg.2018.10.016

1. Vanaken, G. J., Bassinet, L., Boon, M., Mani, R., Honoré, I., Papon, J.-F., Cuppens, H., Jaspers, M., Lorent, N., Coste, A., Escudier, E., Amselem, S., Maitre, B., Legendre, M., & Christin-Maitre, S. (2017). Infertility in an adult cohort with primary ciliary dyskinesia : Phenotype–gene association. European Respiratory Journal. https://doi.org/10.1183/13993003.00314-2017

Les données recueillies dans la cohorte portent sur l'état de santé des patients, leur situation sociale et leur qualité de vie. Elles sont collectées uniquement lorsqu'elles sont nécessaires pour répondre aux objectifs scientifiques définis dans le protocole de l'étude.

Une fois enregistrées, ces données sont analysées par l'équipe de biostatisticiens de RaDiCo. Les analyses sont réalisées à partir de données pseudonymisées : les biostatisticiens ne disposent pas des informations permettant d'identifier directement les participants. Les résultats sont présentés sous une forme agrégée, de manière à garantir qu'aucune personne ne puisse être identifiée.

Des analyses sont conduites et des publications scientifiques sont produites tout au long de la durée de vie de la cohorte. À l'issue de l'étude, lorsque l'ensemble des données disponibles a été analysé, un rapport final est établi.

Au cours de la vie de la cohorte, d'autres équipes de recherche, publiques ou privées, peuvent souhaiter utiliser les données afin de répondre à une nouvelle question scientifique. Il s'agit alors d'un projet de recherche spécifique (PRS). Chaque PRS est examiné par le comité scientifique de la cohorte, qui évalue son intérêt scientifique, sa qualité méthodologique ainsi que le respect des exigences éthiques et des règles relatives à la protection des données.

Lorsqu'un projet est approuvé, une convention est établie entre les parties concernées. Les données de la cohorte ne sont pas transmises directement au porteur du projet : elles sont analysées dans un environnement sécurisé, et seuls les résultats nécessaires à la réalisation du projet lui sont communiqués. Seules les données des patients ayant consenti au partage de leurs données avec d'autres équipes de recherche peuvent être utilisées dans le cadre d'un PRS.

Vous pouvez télécharger le formulaire de demande de PRS ci dessous.

Patient
Investigateur
RaDiCo-DCP
1
1
0
1
1

Projets de recherche associés à DCP

PériodeTitre du projetDescriptionTéléchargement
2020 - 2021Projet de recherche spécifique 

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les patients inclus sur leur participation à la cohorte. 

  • Puis-je participer à l’étude RaDiCo-DCP ?

    Aujourd’hui les inclusions sont terminées, plus aucun nouveau patient ne peut participer à l'étude.

  • Dans quelle phase se trouve l’étude actuellement ?

    L’étude a terminé sa phase de recrutement et d'inclusion de patients le 31 décembre 2023. Aujourd’hui elle se concentre sur le suivi d’environ 300 patients inclus et de la saisie de leurs données médicales d'intérêt. Des analyses au cours de l'étude sont aussi réalisées. 

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont : 

    • Paris – Trousseau : service de génétique médicale
    • Paris – Trousseau : service de pneumologie pédiatrique
    • CHU de Reims : service de pédiatrie générale et spécialisée
    • Le CHIC à Créteil : service de pneumologie
    • Le CHU de Toulouse : service pédiatrie en pneumologie et allergologie
    • Paris – Cochin : service de pneumologie
    • Paris – Tenon : service de pneumologie
    • Créteil – Mondor : service ORL
    • Le CHIC à Créteil : service de pneumologie pédiatrique
    • Lyon - Louis Pradel : service de pneumologie
    • Paris – Bichat : service de pneumologie
    • Paris – Necker : service de pneumologie, allergologie pédiatrique
    • Paris - Robert Debré : service de gastro-entérologie, pneumologie, mucoviscidose et nutrition
    • Lille – Flandre : service de pneumologie pédiatrique
    • Marseille – Nord : service de maladies respiratoires rares, mucoviscidose, pneumologie
    • Kremlin-Bicêtre – AP-HP Bicêtre : service ORL
    • Lyon – Femme mère enfant : service de pneumologie, allergologie, mucoviscidose
    • CHU de Montpelier : service de pédiatrie
    • HUS Strasbourg – Civil : service de pneumologie
  • Quels sont les objectifs de la cohorte DCP ?

    La cohorte DCP a pour objectif de mieux comprendre la DCP afin d'améliorer la prise en charge des patients. Les chercheurs cherchent à identifier les signes qui permettent de repérer les personnes susceptibles de développer une forme plus sévère de la maladie. Mieux connaître ces facteurs permettra de mieux prévoir son évolution et de proposer, dès les premiers stades, un suivi et des traitements plus adaptés à chaque patient. Les équipes de recherche travaillent également à identifier de nouveaux gènes impliqués dans la DCP afin d'améliorer le diagnostic génétique et de mieux comprendre les différentes causes de la maladie.

    La cohorte étudie aussi les conséquences de la DCP sur la vie quotidienne. Les chercheurs s'intéressent notamment aux atteintes ORL (nez, sinus et oreilles), qui peuvent entraîner des infections répétées, une baisse de l'audition, des retards de langage chez les enfants ou des sinusites chroniques chez les adultes. Ils évaluent également l'impact de la maladie sur la fertilité, en particulier chez les hommes. Enfin, en comparant les symptômes des patients avec les anomalies des cils et les données génétiques, les chercheurs cherchent à comprendre pourquoi la maladie se manifeste différemment d'une personne à l'autre. Ces travaux contribueront à développer une médecine plus personnalisée, adaptée aux besoins de chaque patient.

  • Quelles données sont récoltées ?

    Les données récoltées sont :

    • Votre diagnostic
    • Les antécédents médicaux (opérations, autres maladies)
    • Evaluation respiratoire (épreuve de souffle), ORL (bouche, nez) et bactériologique (prélèvements)
    • Les tests de génétique, de fertilités et d’analyse en mouvement des cils des poumons
    • Les radiologies et IRM ORL (nez) et des poumons
    • Les médicaments, séances de kiné et opérations chirurgicales
    • Des questionnaires de qualité de vie
  • Si je suis inclus, dois-je réaliser des examens particuliers ?

    Aucun examen n’est à réaliser en plus de votre prise en charge courante dans le suivi et le traitement de votre pathologie. 

    Il y a 2 questionnaires de qualité de vie à remplir une fois par an. 

  • La participation à l’étude change-t-elle ma prise en charge à l’hôpital ?

    Non, votre participation à l’étude permet seulement la récolte de vos données médicales et environnementales dans un logiciel sécurisé. 

  • Où en est la collecte des données et à quoi sert cette collecte ?

    Plus de 65% des données disponibles considérées comme prioritaires pour les analyses ont été collectées sur les 321 patients inclus. Une fois collectées vos données anonymisées seront ensuite analysées. Ces analyses seront publiées dans des revues scientifiques, communiquées lors de congrès et/ou présentations orales et permettront de mieux comprendre la maladie. Concrètement les objectifs finaux sont l’amélioration du diagnostic, de la prise en charge, de la qualité de vie des patients et d’aider les laboratoires à trouver des traitements curatifs. 

  • Combien de temps mes données sont-elles conservées ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées. 

  • Quelles mesures de protections sont en place pour la protection des données collectées ?

    Les données collectées dans le cadre de cette étude font l’objet de mesures de protection strictes, conformément à la réglementation en vigueur, notamment le Règlement Général sur la Protection des Données (RGPD, UE 2016/679), la loi Informatique et Libertés, ainsi que les BPC (ICH E6(R2)). Dès leur collecte, les données sont pseudonymisées : chaque participant se voit attribuer un code d’identification unique. 

    L’accès aux données est strictement limité avec la mise en place d’une authentification sécurisée et d’une traçabilité complète des accès. Les données sont hébergées sur des serveurs sécurisés, avec chiffrement de données, ainsi que des sauvegardes régulières. Seules les informations strictement nécessaires à la réalisation des objectifs de l’étude sont collectées. Les participants ont pleinement été informés de leurs droits lors de la signature d’un consentement, et un Délégué à la Protection des Données (DPO) a été désigné pour répondre à toute question relative au traitement de leurs données. Enfin l’étude a fait l’objet des déclarations et autorisations réglementaires requises, notamment auprès de la CNIL. 

  • Quand les résultats seront-ils disponibles ?

    Des analyses préliminaires ont déjà eu lieu. Vous pouvez consulter l'onglet publications du site pour les découvrir. Début 2028, la période de suivi de l'étude sera terminée, une analyse de toutes les données collectées sera réalisée et un rapport sera publié. Il sera ensuite disponible sur ce site internet. Cela prend entre 6 mois et 1 an pour analyser et rédiger ce type de rapport. 

  • Comment serai-je informé des avancées de la cohorte ?

    Vous pouvez regarder régulièrement sur cette page internet. Il y a la possibilité de nous suivre sur LinkedIn où nous publierons un post lors de la publication des résultats finaux. 

  • J’ai signé un consentement pour l’étude puis-je me désister ?

    Oui et cela à tout moment. Faites en part directement à votre médecin à l’hôpital. Cela n’impactera pas vos soins à l’hôpital. 

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes inclus dans l’étude, vous pouvez contacter votre médecin référent à l’hôpital. 

    Si vous êtes un patient non inclus dans la cohorte et que vous avez des questions supplémentaires, vous pouvez contacter cette adresse mail : dcp@radico.fr

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les médecins, sur cette cohorte, qui suivent des patients atteints de DCP. 

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont : 

    • Paris – Trousseau : service de génétique médicale
    • Paris – Trousseau : service de pneumologie pédiatrique
    • CHU de Reims : service de pédiatrie générale et spécialisée
    • Le CHIC à Créteil : service de pneumologie
    • Le CHU de Toulouse : service pédiatrie en pneumologie et allergologie
    • Paris – Cochin : service de pneumologie
    • Paris – Tenon : service de pneumologie
    • Créteil – Mondor : service ORL
    • Le CHIC à Créteil : service de pneumologie pédiatrique
    • Lyon - Louis Pradel : service de pneumologie
    • Paris – Bichat : service de pneumologie
    • Paris – Necker : service de pneumologie, allergologie pédiatrique
    • Paris - Robert Debré : service de gastro-entérologie, pneumologie, mucoviscidose et nutrition
    • Lille – Flandre : service de pneumologie pédiatrique
    • Marseille – Nord : service de maladies respiratoires rares, mucoviscidose, pneumologie
    • Kremlin-Bicêtre – AP-HP Bicêtre : service ORL
    • Lyon – Femme mère enfant : service de pneumologie, allergologie, mucoviscidose
    • CHU de Montpelier : service de pédiatrie
    • HUS Strasbourg – Civil : service de pneumologie
  • Quels sont les objectifs de la cohorte RaDiCo-DCP ?

    La cohorte DCP a pour objectif principal d'identifier, au sein d'une large population de patients atteints de dyskinésie ciliaire primitive (DCP), des facteurs prédictifs précoces de sévérité. L'identification de ces marqueurs pronostiques vise à améliorer la stratification des patients, à optimiser leur suivi et à favoriser le développement d'une prise en charge personnalisée, adaptée au risque évolutif de la maladie.

    Les objectifs secondaires et exploratoires de la cohorte visent à approfondir les connaissances sur les déterminants génétiques et phénotypiques de la DCP. Ils comprennent la validation de nouveaux gènes impliqués dans la maladie, l'évaluation de l'impact des atteintes ORL et des troubles de la fertilité sur la qualité de vie, ainsi que l'étude des autres manifestations cliniques. La cohorte a également pour ambition d'analyser les corrélations entre les caractéristiques cliniques, le phénotype ciliaire et le génotype, afin de mieux comprendre les relations génotype-phénotype et les mécanismes expliquant l'hétérogénéité de l'expression clinique de la DCP.

    Enfin, la cohorte s'appuie sur une infrastructure numérique dédiée au recueil et à la gestion des données cliniques. Le développement d'un outil électronique harmonisé, intégrant les données issues des filières pédiatriques et adultes ainsi qu'un système de suivi du data management, a pour objectif de standardiser le recueil des données au niveau national. Son déploiement auprès des Centres de Référence et de Compétence Maladies Rares impliqués dans la prise en charge de la DCP constitue un levier essentiel pour améliorer la qualité des données, faciliter les collaborations multicentriques et soutenir les futurs projets de recherche clinique et translationnelle.

  • Quels sont les critères d’inclusion ?

    Les patients doivent avoir :

    • Un diagnostic confirmé de DCP basé sur au moins un des critères de diagnostic suivants : syndrome de Kartagener (association de sinusites chroniques, de bronchiectasie et d’un situs inversus) et/ou mise en évidence d’anomalies spécifiques de l’ultrastructure ciliaire, et/ou identification de mutations non ambiguës dans un gène de DCP.
    • Ne pas avoir de maladie pouvant interférer avec l'évolution de la DCP.
    • Au moins une visite annuelle conformément à la pratique courante.
  • Quels sont les engagements à tenir si mon centre devient un centre d’inclusion ?

    Tout au long de l’étude, le centre investigateur s’engage à recruter des patients, de suivi et d’examens, d'assurer les activités de saisie des données dans l'eCRF, en respectant les objectifs donnés par le protocole et les bonnes pratiques cliniques. Si RaDiCo dispose d’une délégation de mission du promoteur, il ne peut proposer un accompagnement à la saisie que dans le cadre de financements dédiés et de partenariats spécifiques. 

  • Il y a-t-il une rétribution pécuniaire aux centres participants ?

    L'étude étant non interventionnelle, il n'y a pas de rémunération des centres participants à l'étude. RaDiCo et donc la cohorte sont financées par le MESRI. Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRI reconduit son financement sur l’année suivante. Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels. 

  • Où en est la collecte des données ?

    Plus de 65% des données disponibles considérées comme prioritaires pour les analyses ont été collectées. 

  • Des projets sont-ils en cours sur la cohorte ?

    Il n’y a pas de projet de recherche spécifique en cours sur l’étude.

  • Quelles sont les données recueillies ?

    Les données recueillies sont :

    • Les données en rapport avec le diagnostic 
    • Les antécédents médicaux 
    • Evaluation respiratoire, ORL et bactériologique
    • Les tests de génétique, fertilités, explorations ciliaires
    • Les imageries ORL et des poumons
    • Les traitements médicamenteux, en kinésithérapies et chirurgicaux
    • Questionnaires de qualité de vie
  • Quelle est la durée de conservation des données ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées.

  • Quelles sont les démarches à suivre pour inscrire son centre dans le protocole ?

    Aujourd’hui les inclusions sont terminées et l’objectif d’inclusion atteint, aucune ouverture de centre n’est prévue. Les centres de référence et de compétence sont généralement identifiés dès le début de l’étude. Lorsqu’un centre n’intègre pas immédiatement le projet, son ouverture peut néanmoins être réalisée en cours de la période d’inclusion. Dans ce cadre, l’ARC référent organise une visite de mise en place afin de présenter l’étude, les documents essentiels. Il recueille les documents nécessaires auprès de l’équipe investigatrice, notamment la liste de délégation des tâches, l’accord d’engagement ainsi que le CV de l’investigateur principal.

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes un professionnel de santé à la recherche de renseignements supplémentaires, vous pouvez contacter cette adresse mail : dcp@radico.fr

Cohorte nationale sur l’épidémiologie, l’hétérogénéité clinique et génétique du syndrome « Low Phospholipid‐Associated Cholelithiasis » (LPAC)

Le syndrome LPAC

Le syndrome LPAC (pour Low Phospholipid-Associated Cholelithiasis, ou lithiase biliaire associée à un faible taux de phospholipides) est une maladie rare qui touche le fonctionnement du foie et des voies biliaires. Il est lié le plus souvent à une anomalie génétique du gène ABCB4, qui joue un rôle dans la fabrication et le transport de certains composants de la bile. La bile est un liquide produit par le foie qui facilite notamment la digestion des graisses. Lorsque son fonctionnement est perturbé, des calculs ou des dépôts peuvent se former dans les voies biliaires, parfois dès un âge relativement jeune.

Les personnes atteintes du syndrome LPAC peuvent présenter des douleurs abdominales, notamment du côté droit ou après les repas, ainsi que des épisodes liés à la présence de calculs dans les voies biliaires. Certaines personnes peuvent également avoir une inflammation de la vésicule ou des voies biliaires, ou encore une cholestase, c’est-à-dire une difficulté de la bile à circuler normalement. Les symptômes peuvent être variables d’une personne à l’autre et parfois apparaître ou s’aggraver pendant certaines périodes, notamment au cours de la grossesse. Le syndrome peut être difficile à reconnaître, car ses manifestations ressemblent à celles d’une maladie biliaire plus fréquente.

Le diagnostic repose sur l’ensemble des éléments médicaux, notamment les symptômes, les examens d’imagerie et les analyses biologiques. Une analyse génétique peut également permettre d’identifier une anomalie du gène ABCB4 et de confirmer le diagnostic dans certaines situations. Une prise en charge adaptée permet généralement de réduire les symptômes et de limiter les complications. Le syndrome LPAC étant une maladie d’origine génétique, son identification peut également être importante pour mieux comprendre les symptômes du patient et, dans certaines situations, pour rechercher une éventuelle atteinte chez d’autres membres de la famille.

Les objectifs

La cohorte suit environ 620 patients prévalents et incidents atteints du syndrome LPAC. Le suivi des patients se déroule sur 5 ans avec au total 6 visites réalisées annuellement.

Elle est non-interventionnelle, c’est à dire qu’il n’y a aucun examen à réaliser en plus de ceux reçus dans la pratique courante. Un questionnaire de qualité de vie est à remplir par les patients à chaque visite pour mesurer l’impact de la maladie sur leur vie et son évolution. 

Ses objectifs sont de :

  • Mieux comprendre le syndrome LPAC, en décrivant ses différentes manifestations, son évolution et les formes qu’il peut prendre au cours de la vie.
  • Mieux identifier le syndrome LPAC, en étudiant sa fréquence chez les personnes présentant des calculs biliaires et en recherchant de nouveaux critères permettant de faciliter son diagnostic.
  • Évaluer les traitements utilisés, qu’il s’agisse de traitements médicamenteux ou d’interventions, et mieux comprendre pourquoi certains patients répondent moins bien aux traitements.
  • Mesurer les conséquences du syndrome sur la vie quotidienne, notamment son impact sur la qualité de vie des patients.
  • Mieux comprendre le rôle de la génétique, en étudiant la transmission du syndrome au sein des familles et les liens entre les variations du gène ABCB4 et les manifestations de la maladie.
  • Rechercher d’autres facteurs génétiques, notamment de nouveaux gènes susceptibles de favoriser l’apparition du syndrome ou d’influencer son évolution.

Gouvernance

Promoteur :

L'Inserm est le promoteur. Elle délègue la promotion à l'équipe RaDiCo. 

Une image contenant obscurité, objet astronomique, capture d’écran, lune

Description générée automatiquement          Une image contenant Police, texte, Graphique, logo

Description générée automatiquement

Coordination : 

Dr Christophe Corpechot est l’investigateur coordonnateur et responsable scientifique au service d'Hépato-Gastro-Entérologie à l’hôpital Saint-Antoine, APHP équipe INSERM UMR_S938.

Comité de Pilotage : 

Christophe CORPECHOT, Pierre-Antoine SORET, Olivier CHAZOUILLERES, David ZANDITENAS, Damien LABARRIERE, Raphael POIGNET, Angela LEBURGUE, Equipe projet RaDiCo + DSO


Comité Scientifique : 

Christophe CORPECHOT, Pierre-Antoine SORET, Olivier CHAZOUILLERES, Nathalie CARRIE, Damien LABARRIERE, Raphael POIGNET ; David ZANDITENAS, Angela LEBURGUE, Equipe projet RaDiCo + DSO

Association de patients

L’Association pour la Lutte contre les maladies inflammatoires du foie et des voies Biliaires (ALBI) est une association de patients qui accompagne les personnes concernées par des maladies rares, chroniques et évolutives du foie et des voies biliaires, notamment le syndrome LPAC. Elle est présente aux côtés des patients dès l’annonce du diagnostic et tout au long de leur parcours, en leur apportant écoute, informations, aide et orientation. Elle agit également pour favoriser un diagnostic plus précoce, améliorer la prise en charge et préserver la qualité de vie des personnes malades. À travers ses actions d’information, son forum et ses échanges avec les professionnels de santé, ALBI aide également les patients et leurs proches à mieux comprendre leur maladie et à faciliter le dialogue avec les équipes médicales. Enfin, l’association soutient et initie des projets de recherche afin de faire progresser les connaissances et la prise en charge de ces maladies.

Financements

RaDiCo a été financée jusqu'en 2025 par l'Agence Nationale de la Recherche (ANR). Ces fonds ont permis de lancer et suivre la cohorte COLPAC.

Maintenant, RaDiCo est financée par le Ministère de l'Enseignement Supérieur, de la Recherche et de l'Espace (MESRE). Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRE reconduit son financement sur l’année suivante. 

Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets.

Une image contenant capture d’écran, Graphique, conception

Description générée automatiquement  Une image contenant texte, Police, Graphique, graphisme

Description générée automatiquement

Informations et contacts

Vous pouvez en savoir plus en lisant le synopsis de l’étude : 

Pour toute information complémentaire sur la cohorte RaDiCo-COLPAC ou si vous souhaitez participer en tant que patient ou centre investigateur vous pouvez nous contacter sur l’adresse mail suivante colpac@radico.fr

Si vous voulez en savoir plus sur RaDiCo et nos autres cohortes de maladies rares, cliquez ici.

Des informations complémentaires sur la cohorte sont sur FReSH.

Voici la liste des publications internationales par ordre décroissant de parution où les données de la cohorte ont été utilisées :

1. Salin, G., Corpechot, C., Ouazana, S., Dong, C., Becq, A., Lemoinne, S., Ben Belkacem, K., Leenhardt, R., Chaput, U., Chazouillères, O., Kirchgesner, J., & Camus, M. (2024). Endoscopic features of low-phospholipid-associated cholelithiasis syndrome : A retrospective cohort study. Clinics and Research in Hepatology and Gastroenterology, 48(5), 102324. https://doi.org/10.1016/j.clinre.2024.102324

2. Soret, P.-A., Lemoinne, S., Mallet, M., Belkacem, K. B., Chazouillères, O., & Corpechot, C. (2024). Obeticholic acid as a second-line treatment for low phospholipid-associated cholelithiasis syndrome. Alimentary Pharmacology & Therapeutics, 59(1), 113‑117. https://doi.org/10.1111/apt.17761

3. Dong, C., Condat, B., Picon-Coste, M., Chrétien, Y., Potier, P., Noblinski, B., Arrivé, L., Hauuy, M.-P., Barbu, V., Maftouh, A., Gaouar, F., Ben Belkacem, K., Housset, C., Poupon, R., Zanditenas, D., Chazouillères, O., & Corpechot, C. (2021). Low-phospholipid-associated cholelithiasis syndrome : Prevalence, clinical features, and comorbidities. JHEP Reports, 3(2), 100201. https://doi.org/10.1016/j.jhepr.2020.100201

Les données recueillies dans la cohorte portent sur l'état de santé des patients, leur situation sociale et leur qualité de vie. Elles sont collectées uniquement lorsqu'elles sont nécessaires pour répondre aux objectifs scientifiques définis dans le protocole de l'étude.

Une fois enregistrées, ces données sont analysées par l'équipe de biostatisticiens de RaDiCo. Les analyses sont réalisées à partir de données pseudonymisées : les biostatisticiens ne disposent pas des informations permettant d'identifier directement les participants. Les résultats sont présentés sous une forme agrégée, de manière à garantir qu'aucune personne ne puisse être identifiée.

Des analyses sont conduites et des publications scientifiques sont produites tout au long de la durée de vie de la cohorte. À l'issue de l'étude, lorsque l'ensemble des données disponibles a été analysé, un rapport final est établi.

Au cours de la vie de la cohorte, d'autres équipes de recherche, publiques ou privées, peuvent souhaiter utiliser les données afin de répondre à une nouvelle question scientifique. Il s'agit alors d'un projet de recherche spécifique (PRS). Chaque PRS est examiné par le comité scientifique de la cohorte, qui évalue son intérêt scientifique, sa qualité méthodologique ainsi que le respect des exigences éthiques et des règles relatives à la protection des données.

Lorsqu'un projet est approuvé, une convention est établie entre les parties concernées. Les données de la cohorte ne sont pas transmises directement au porteur du projet : elles sont analysées dans un environnement sécurisé, et seuls les résultats nécessaires à la réalisation du projet lui sont communiqués. Seules les données des patients ayant consenti au partage de leurs données avec d'autres équipes de recherche peuvent être utilisées dans le cadre d'un PRS.

Vous pouvez télécharger le document de demande de PRS ici. 

RaDiCo-COLPAC
0
0
0
1
1