Cohorte nationale sur les malformations congénitales de l’œil : histoire naturelle, déterminismes génétiques et amélioration de la prédiction du pronostic oculaire et extra-oculaire pour une meilleure prise en charge des patients

Les maladies congénitales de l’œil

Les maladies congénitales de l’œil étudiées dans la cohorte ACOEIL sont des anomalies rares du développement de l’œil. Elles comprennent notamment :

  • La microphtalmie : un œil anormalement petit.
  • L’anophtalmie : l’absence de développement d’un œil ou des deux yeux.
  • L’aniridie : l’absence totale ou partielle de l’iris, la partie colorée de l’œil.
  • Les dysgénésies du segment antérieur : des anomalies du développement de la partie avant de l’œil, comprenant notamment la cornée, l’iris et le cristallin.

Ces maladies peuvent avoir une origine génétique et entraîner des troubles de la vision, une sensibilité accrue à la lumière ou des complications comme la cataracte et le glaucome. Dans certains cas, elles peuvent aussi être associées à des atteintes d’autres organes, notamment du système nerveux, pouvant se traduire par des difficultés de développement ou d’apprentissage. Ces manifestations ne sont toutefois pas systématiques.

Le diagnostic repose principalement sur un examen ophtalmologique, parfois complété par des examens d’imagerie et des analyses génétiques. Il n’existe pas de traitement unique pour toutes ces anomalies, mais une prise en charge adaptée et un suivi régulier permettent de traiter certaines complications, de préserver au mieux la vision et d’améliorer la qualité de vie des patients.

Les objectifs

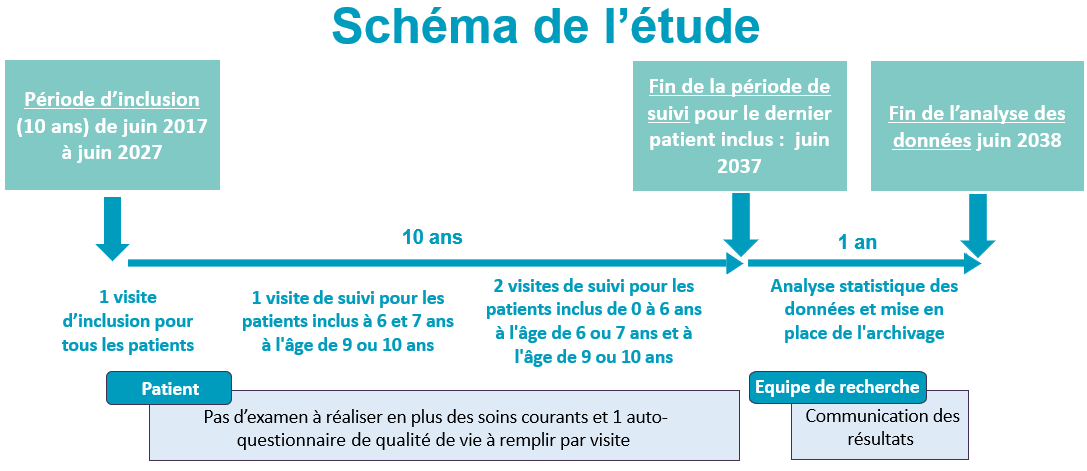
La cohorte suit environ 280 patients prévalents et incidents atteints de maladies congénitales de l’œil. Le suivi des patients dépend de leur âge à l’inclusion pour suivre les moments où la maladie évolue le plus :

  • 0 à 6 ans → 3 visites : une visite entre 0 et 6 ans, une visite entre 6 et 8 ans et une visite entre 9 et 11 ans.
  • 6 à 8 ans → 2 visites : une visite entre 6 et 8 ans et une visite entre 9 et 11 ans.
  • 8 ans et + → 1 visite unique à l’âge du recrutement

Elle est non-interventionnelle, c’est à dire qu’il n’y a aucun examen à réaliser en plus de ceux reçus dans la pratique courante. Un questionnaire de qualité de vie est à remplir par les patients à chaque visite pour mesurer l’impact de la maladie sur leur vie et son évolution. 

Ses objectifs sont de :

  • Mieux comprendre l’évolution des maladies au cours de la vie, notamment leurs conséquences sur la vision et le développement neurologique.
  • Identifier les facteurs associés à une évolution plus défavorable, comme le type d’anomalie oculaire, l’atteinte d’un ou des deux yeux ou la présence d’autres anomalies.
  • Améliorer le diagnostic et le suivi des patients, afin de mieux anticiper l’évolution de la maladie et d’adapter leur prise en charge.
  • Évaluer les conséquences de ces maladies sur la qualité de vie des patients et de leurs familles, afin de mieux prendre en compte leurs besoins au quotidien.
  • Mieux comprendre les causes génétiques de ces maladies, en étudiant les liens entre les anomalies génétiques et les manifestations observées chez les patients, et en identifiant de nouveaux gènes impliqués.
  • Favoriser une prise en charge plus personnalisée, grâce à une meilleure connaissance des maladies, de leur origine et de leur évolution.

Gouvernance

Promoteur : 

L'Inserm est le promoteur. Elle délègue la promotion à l'équipe RaDiCo.

 Une image contenant obscurité, objet astronomique, capture d’écran, lune

Description générée automatiquement          Une image contenant Police, texte, Graphique, logo

Description générée automatiquement

Coordination : 

Dr Nicolas Chassaing est l’investigateur coordonnateur et responsable scientifique au service de génétique médicale de l’hôpital Paule de Viguier, Purpan au CHU de Toulouse équipe INSERM U1056.

Comité de Pilotage : 

Nicolas CHASSAING, Patrick CALVAS, Nadia BAHI-BUISSON, Audrey BOISRON, Eric Moser, Hélène MARIN CUDRAZ et Equipe projet RaDiCo + DSO


Comité Scientifique : 

Nicolas CHASSAING, Patrick CALVAS, Nadia BAHI-BUISSON, Audrey BOISRON, Serge LE PICARD, Gaelle JOUANJAN, Vincent SOLER, Didier LACOMBE, Sylvie ODENT, Sarra MOUGEL, Xavier ZANLONGHI, Catherine VINCENT DELORME et Equipe Projet RaDiCo + DSO

Association de patients

Les personnes atteintes d’aniridie ou d’autres maladies rares de l’iris et du segment antérieur de l’œil peuvent se rapprocher de l’association Gêniris, qui informe, soutient et accompagne les patients et leurs familles. Elle contribue également à sensibiliser le public et les professionnels de santé, à améliorer la prise en charge des patients et à soutenir la recherche médicale et scientifique.

Les personnes atteintes de microphtalmie ou d’anophtalmie, ainsi que leurs familles, peuvent se rapprocher de l’association Microphtalmie France, qui propose des informations, des conseils et un soutien adaptés à leurs besoins. Elle favorise les échanges et le partage d’expériences entre les familles, les accompagne dans leur parcours de soins et contribue à améliorer les connaissances sur ces malformations rares de l’œil.


Financements

RaDiCo a été financée jusqu'en 2025 par l'Agence Nationale de la Recherche (ANR). Ces fonds ont permis de lancer et suivre la cohorte AC-OEIL.

Maintenant, RaDiCo est financée par le Ministère de l'Enseignement Supérieur, de la Recherche et de l'Espace (MESRE). Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRE reconduit son financement sur l’année suivante. 

Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels.


Informations et contacts

Vous pouvez en savoir plus en lisant le synopsis de l’étude : 

Pour toute information complémentaire sur la cohorte RaDiCo-AC-OEIL ou si vous souhaitez participer en tant que patient ou centre investigateur vous pouvez nous contacter sur l’adresse mail suivante ac-oeil@radico.fr.

Si vous voulez en savoir plus sur RaDiCo et nos autres cohortes de maladies rares, cliquez ici.

Des informations complémentaires sur la cohorte sont sur FReSH.
 

Voici la liste des 9 publications internationales par ordre décroissant de parution où les données de la cohorte ont été utilisées :

9. Merepa, S. S., Reis, L. M., Damián, A., Bardakjian, T., Schneider, A., Trujillo-Tiebas, M. J., Ayuso, C., Galarza, L. C., Saez Villaverde, R., Ortiz-Cabrera, N. V., Bax, D. A., Holt, R., Ceroni, F., Edery, P., Grelet, M., Riccardi, F., Maillard, L., Costakos, D., Plaisancié, J., … Ragge, N. K. (2025). GJA8-associated developmental eye disorders : A new multicentre study highlights mutational hotspots and genotype-phenotype correlations. European Journal of Human Genetics, 33(7), 860‑869. https://doi.org/10.1038/s41431-025-01843-8

8. Ceroni, F., Cicekdal, M. B., Holt, R., Sorokina, E., Chassaing, N., Clokie, S., Naert, T., Talbot, L. V., Muheisen, S., Bax, D. A., Kesim, Y., Kivuva, E. C., Vincent-Delorme, C., Lienkamp, S. S., Plaisancié, J., De Baere, E., Calvas, P., Vleminckx, K., Semina, E. V., & Ragge, N. K. (2024). Deletion upstream of MAB21L2 highlights the importance of evolutionarily conserved non-coding sequences for eye development. Nature Communications, 15(1), 9245. https://doi.org/10.1038/s41467-024-53553-2

7. Plaisancié, J., Martinovic, J., Chesneau, B., Whalen, S., Rodriguez, D., Audebert-Bellanger, S., Marzin, P., Grotto, S., Perthus, I., Holt, R. J., Bax, D. A., Ragge, N., & Chassaing, N. (2023). Clinical, genetic and biochemical signatures of RBP4-related ocular malformations. Journal of Medical Genetics, 61(1), 84‑92. https://doi.org/10.1136/jmg-2023-109331

6. Caron, V., Chassaing, N., Ragge, N., Boschann, F., Ngu, A. M.-H., Meloche, E., Chorfi, S., Lakhani, S. A., Ji, W., Steiner, L., Marcadier, J., Jansen, P. R., van de Pol, L. A., van Hagen, J. M., Russi, A. S., Le Guyader, G., Nordenskjöld, M., Nordgren, A., Anderlid, B.-M., … Michaud, J. L. (2023). Clinical and functional heterogeneity associated with the disruption of retinoic acid receptor beta. Genetics in Medicine, 25(8), 100856. https://doi.org/10.1016/j.gim.2023.100856

5. Chesneau, B., Ivashchenko, V., Habib, C., Gaston, V., Escudié, F., Morel, G., Capri, Y., Vincent-Delorme, C., Calvas, P., Chassaing, N., & Plaisancié, J. (2023). Evaluation of somatic and/or germline mosaicism in congenital malformation of the eye. European Journal of Human Genetics, 31(5), 526‑530. https://doi.org/10.1038/s41431-022-01234-3

4. Bouasker, S., Patel, N., Greenlees, R., Wellesley, D., Fares Taie, L., Almontashiri, N. A., Baptista, J., Alghamdi, M. A., Boissel, S., Martinovic, J., Prokudin, I., Holden, S., Mudhar, H.-S., Riley, L. G., Nassif, C., Attie-Bitach, T., Miguet, M., Delous, M., Ernest, S., … Chassaing, N. (2023). Bi-allelic variants in WNT7B disrupt the development of multiple organs in humans. Journal of Medical Genetics, 60(3), 294‑300. https://doi.org/10.1136/jmedgenet-2022-108475

3. Chesneau, B., Aubert-Mucca, M., Fremont, F., Pechmeja, J., Soler, V., Isidor, B., Nizon, M., Dollfus, H., Kaplan, J., Fares-Taie, L., Rozet, J.-M., Busa, T., Lacombe, D., Naudion, S., Amiel, J., Rio, M., Attie-Bitach, T., Lesage, C., Thouvenin, D., … Plaisancié, J. (2022). First evidence of SOX2 mutations in Peters’ anomaly : Lessons from molecular screening of 95 patients. Clinical Genetics, 101(5‑6), 494‑506. https://doi.org/10.1111/cge.14123

2. Holt, R. J., Young, R. M., Crespo, B., Ceroni, F., Curry, C. J., Bellacchio, E., Bax, D. A., Ciolfi, A., Simon, M., Fagerberg, C. R., van Binsbergen, E., De Luca, A., Memo, L., Dobyns, W. B., Mohammed, A. A., Clokie, S. J. H., Zazo Seco, C., Jiang, Y.-H., Sørensen, K. P., … Ragge, N. K. (2019). De Novo Missense Variants in FBXW11 Cause Diverse Developmental Phenotypes Including Brain, Eye, and Digit Anomalies. The American Journal of Human Genetics, 105(3), 640‑657. https://doi.org/10.1016/j.ajhg.2019.07.005

1. Plaisancié, J., Ceroni, F., Holt, R., Zazo Seco, C., Calvas, P., Chassaing, N., & Ragge, N. K. (2019). Genetics of anophthalmia and microphthalmia. Part 1 : Non-syndromic anophthalmia/microphthalmia. Human Genetics, 138(8), 799‑830. https://doi.org/10.1007/s00439-019-01977-y

Les données recueillies dans la cohorte portent sur l'état de santé des patients, leur situation sociale et leur qualité de vie. Elles sont collectées uniquement lorsqu'elles sont nécessaires pour répondre aux objectifs scientifiques définis dans le protocole de l'étude.

Une fois enregistrées, ces données sont analysées par l'équipe de biostatisticiens de RaDiCo. Les analyses sont réalisées à partir de données pseudonymisées : les biostatisticiens ne disposent pas des informations permettant d'identifier directement les participants. Les résultats sont présentés sous une forme agrégée, de manière à garantir qu'aucune personne ne puisse être identifiée.

Des analyses sont conduites et des publications scientifiques sont produites tout au long de la durée de vie de la cohorte. À l'issue de l'étude, lorsque l'ensemble des données disponibles a été analysé, un rapport final est établi.

Au cours de la vie de la cohorte, d'autres équipes de recherche, publiques ou privées, peuvent souhaiter utiliser les données afin de répondre à une nouvelle question scientifique. Il s'agit alors d'un projet de recherche spécifique (PRS). Chaque PRS est examiné par le comité scientifique de la cohorte, qui évalue son intérêt scientifique, sa qualité méthodologique ainsi que le respect des exigences éthiques et des règles relatives à la protection des données.

Lorsqu'un projet est approuvé, une convention est établie entre les parties concernées. Les données de la cohorte ne sont pas transmises directement au porteur du projet : elles sont analysées dans un environnement sécurisé, et seuls les résultats nécessaires à la réalisation du projet lui sont communiqués. Seules les données des patients ayant consenti au partage de leurs données avec d'autres équipes de recherche peuvent être utilisées dans le cadre d'un PRS.

Vous pouvez télécharger le document de demande de PRS : 

Patients
Investigateur
RaDiCo-AC-ŒIL
1
1
1
1
1

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les patients atteints de maladies congénitale de l’œil qu’ils participent ou non à la cohorte. 

  • Puis-je participer à l’étude RaDiCo-AC-OEIL ?

    Aujourd’hui les inclusions sont toujours ouvertes, vous pouvez vous rapprocher de votre praticien hospitalier ou nous contacter par e-mail à cette adresse : ac-oeil@radico.fr.

  • Quels centres hospitaliers participent à l’étude ?

    Les centres participants à l’étude sont : 

    • TOULOUSE - Hôpital Purpan - Génétique médicale
    • PARIS - Hôpital Necker-Enfants Malades - Ophtalmologie
    • PARIS - Hôpital Jean Verdier - Génétique médicale
    • PARIS - Hôpital Pitié-Salpêtrière - Génétique clinique
    • PARIS - Hôpital R. Debré - Génétique clinique
    • RENNES - Hôpital Sud - Génétique clinique
    • NANTES - Clinique J. Verne - Chirurgie ophtalmologique
    • AMIENS - Site Nord - Génétique Clinique et Oncogénétique
    • STRASBOURG - Hôpital de Hautepierre - Génétique médicale
    • DIJON - Hôpital F. Mitterrand - Génétique clinique
    • PARIS - Hôpital A. Trousseau - Génétique médicale et clinique
    • PARIS - Hôpital Necker-Enfants Malades - Génétique médicale et clinique
    • POITIERS - Site de la Milétrie - Génétique médicale
    • SAINT-DENIS - Hôpital F. Guyon - Chirurgie infantile
    • LYON - Hôpital Femme Mère Enfant - Génétique médicale
    • SAINT-ETIENNE - Hôpital Nord - Génétique clinique
    • ANGERS - CHU Hôpital Larrey - Génétique
    • NICE - Hôpital l'Archet - Génétique
    • TOURS - Hôpital Bretonneau - Génétique
    • ROUEN - Hôpital C. Nicolle - Génétique
    • LILLE - Hôpital J. de Flandre - Génétique clinique
    • NIMES - Hôpital Carémeau - Génétique médicale et cytogénétique
    • NICE - Hôpital Pasteur - Ophtalmologie
    • CLERMONT-FERRAND - CHU Estaing - Génétique médicale
    • TOULON - Hôpital Sainte Musse - Génétique médicale
    • LYON - Hôpital de la Croix-Rousse - Génétique Médicale
    • PARIS - Hôpital Rothschild - Ophtalmologie
    • NANCY - CHRU Hôpital d’Enfants - Génétique 
    • CAEN - Hôpital Côte de Nacre - Génétique 
    • MARSEILLE – Hôpital Nord - Ophtalmologie
    • MONTPELLIER - Hôpital Arnaud de Villeneuve - Génétique médicale
    • PARIS - Hôpital Robert Debré - Ophtalmologie
  • Quels sont les objectifs de la cohorte DCP ?

    La cohorte ACOEIL vise à mieux comprendre l’évolution de ces maladies au cours de la vie, leurs conséquences sur la vision et le développement neurologique, ainsi que leur impact sur la qualité de vie des patients et de leurs familles. Elle cherche également à identifier les facteurs pouvant influencer leur évolution afin de mieux anticiper les besoins des patients.

    La cohorte vise aussi à mieux comprendre l’origine génétique de ces maladies, en étudiant les liens entre les gènes et les manifestations observées chez les patients. Ces recherches permettront d’améliorer le diagnostic, de mieux prévoir l’évolution des maladies et de favoriser une prise en charge adaptée aux besoins de chaque patient.

  • Dans quelle phase se trouve l’étude actuellement ?

    L’étude est en cours de recrutement et procède actuellement à des inclusions de jusqu’en juillet 2027. Elle est ouverte à la participation pour les enfants comme les adultes. 

  • Quelles données sont récoltées ?

    Les données récoltées sont :

    • Votre diagnostic au niveau oculaire
    • Les évènements qui ont pu avoir lieu durant la grossesse
    • L’histoire familiale concernant des problèmes oculaires et neurologiques
    • Evaluation ophtalmique, neurologique et métabolique
    • Un test génétique, une IRM ou scanner cérébrale et une évaluation auditive
    • Les opérations chirurgicales oculaires
    • Un questionnaire de qualité de vie
  • Dois-je réaliser des examens particuliers ?

    Aucun examen n’est à réaliser en plus de votre prise en charge courante dans le suivi et le traitement de votre pathologie. 

    Il y a 1 questionnaire de qualité de vie à remplir une fois par an. 

  • La participation à l’étude change-t-elle ma prise en charge à l’hôpital ?

    Non, votre participation à l’étude permet seulement la récolte de vos données médicales et environnementales dans un logiciel sécurisé. 

  • Où en est la collecte des données et à quoi sert cette collecte ?

    La collecte des données est en cours. Une fois collectées vos données anonymisées seront ensuite analysées. Ces analyses seront publiées dans des revues scientifiques, communiquées lors de congrès et/ou présentations orales et permettront de mieux comprendre la maladie. Concrètement les objectifs finaux sont l’amélioration du diagnostic, de la prise en charge, de la qualité de vie des patients et d’aider les laboratoires à trouver des traitements curatifs. 

  • Combien de temps mes données sont-elles conservées ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées. 

  • Quelles mesures de protections sont en place pour la protection des données collectées ?

    Les données collectées dans le cadre de cette étude font l’objet de mesures de protection strictes, conformément à la réglementation en vigueur, notamment le Règlement Général sur la Protection des Données (RGPD, UE 2016/679), la loi Informatique et Libertés, ainsi que les BPC (ICH E6(R2)). Dès leur collecte, les données sont pseudonymisées : chaque participant se voit attribuer un code d’identification unique. 

    L’accès aux données est strictement limité avec la mise en place d’une authentification sécurisée et d’une traçabilité complète des accès. Les données sont hébergées sur des serveurs sécurisés, avec chiffrement de données, ainsi que des sauvegardes régulières. Seules les informations strictement nécessaires à la réalisation des objectifs de l’étude sont collectées. Les participants ont pleinement été informés de leurs droits lors de la signature d’un consentement, et un Délégué à la Protection des Données a été désigné pour répondre à toute question relative au traitement de leurs données. Enfin l’étude a fait l’objet des déclarations et autorisations réglementaires requises, notamment auprès de la CNIL. 

  • Quand les résultats seront-ils disponibles ?

    Des analyses préliminaires ont déjà eu lieu et seront encore réalisées avant la fin de l’étude. Vous pouvez consulter l'onglet publications du site pour les découvrir. En 2037, la période de suivi de l'étude sera terminée, une analyse de toutes les données collectées sera réalisée et un rapport sera publié. Il sera ensuite disponible sur ce site internet. Cela prend entre 6 mois et 1 an pour analyser et rédiger ce type de rapport. 

  • Comment serai-je informé des avancées de la cohorte ?

    Vous pouvez regarder régulièrement sur cette page internet. Il y a la possibilité de nous suivre sur LinkedIn où nous publierons un post lors de la publication des résultats finaux. 

  • J’ai signé un consentement pour l’étude puis-je me désister ?

    Oui et cela à tout moment. Faites en part directement à votre médecin à l’hôpital. Cela n’impactera pas vos soins à l’hôpital. 

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes inclus dans l’étude, vous pouvez contacter votre médecin référent à l’hôpital. 

    Si vous êtes un patient non inclus dans la cohorte et que vous avez des questions supplémentaires, vous pouvez contacter cette adresse mail : ac-oeil@radico.fr

Questions réponses fréquentes

Voici une FAQ des questions fréquentes que peuvent se poser les médecins sur cette cohorte qui suivent des patients atteints de maladies congénitales de l’œil. 

  • Quels centres hospitaliers participent à l’étude ?
    • TOULOUSE - Hôpital Purpan - Génétique médicale
    • PARIS - Hôpital Necker-Enfants Malades - Ophtalmologie
    • PARIS - Hôpital Jean Verdier - Génétique médicale
    • PARIS - Hôpital Pitié-Salpêtrière - Génétique clinique
    • PARIS - Hôpital R. Debré - Génétique clinique
    • RENNES - Hôpital Sud - Génétique clinique
    • NANTES - Clinique J. Verne - Chirurgie ophtalmologique
    • AMIENS - Site Nord - Génétique Clinique et Oncogénétique
    • STRASBOURG - Hôpital de Hautepierre - Génétique médicale
    • DIJON - Hôpital F. Mitterrand - Génétique clinique
    • PARIS - Hôpital A. Trousseau - Génétique médicale et clinique
    • PARIS - Hôpital Necker-Enfants Malades - Génétique médicale et clinique
    • POITIERS - Site de la Milétrie - Génétique médicale
    • SAINT-DENIS - Hôpital F. Guyon - Chirurgie infantile
    • LYON - Hôpital Femme Mère Enfant - Génétique médicale
    • SAINT-ETIENNE - Hôpital Nord - Génétique clinique
    • ANGERS - CHU Hôpital Larrey - Génétique
    • NICE - Hôpital l'Archet - Génétique
    • TOURS - Hôpital Bretonneau - Génétique
    • ROUEN - Hôpital C. Nicolle - Génétique
    • LILLE - Hôpital J. de Flandre - Génétique clinique
    • NIMES - Hôpital Carémeau - Génétique médicale et cytogénétique
    • NICE - Hôpital Pasteur - Ophtalmologie
    • CLERMONT-FERRAND - CHU Estaing - Génétique médicale
    • TOULON - Hôpital Sainte Musse - Génétique médicale
    • LYON - Hôpital de la Croix-Rousse - Génétique Médicale
    • PARIS - Hôpital Rothschild - Ophtalmologie
    • NANCY - CHRU Hôpital d’Enfants - Génétique 
    • CAEN - Hôpital Côte de Nacre - Génétique 
    • MARSEILLE – Hôpital Nord - Ophtalmologie
    • MONTPELLIER - Hôpital Arnaud de Villeneuve - Génétique médicale
    • PARIS - Hôpital Robert Debré - Ophtalmologie
  • Quels sont les objectifs de la cohorte RaDiCo-AC-OEIL ?

    La cohorte ACOEIL a pour objectif principal de décrire l’histoire naturelle des anomalies congénitales du développement de l’œil, notamment la microphtalmie, l’anophtalmie, l’aniridie et les dysgénésies du segment antérieur. Elle vise à caractériser leur évolution à long terme, en s’intéressant particulièrement à la fonction visuelle et au développement neurologique des patients. Le suivi longitudinal des enfants permettra de documenter la diversité des manifestations cliniques, leur évolution au cours de la vie et les éventuelles complications associées, afin d’améliorer les connaissances sur ces maladies rares.

    Un autre objectif est d’identifier les facteurs pronostiques associés à l’évolution clinique des patients. L’étude s’intéresse notamment à la nature de l’anomalie oculaire, au caractère unilatéral ou bilatéral de l’atteinte et à la présence éventuelle de manifestations extra-oculaires, notamment neurologiques. Elle vise également à évaluer le retentissement de ces maladies sur la qualité de vie des patients et de leurs familles. L’identification de facteurs associés à une évolution plus défavorable contribuera à affiner le pronostic, à adapter les modalités de surveillance et à mieux orienter la prise en charge multidisciplinaire.

    Enfin, la cohorte vise à approfondir les connaissances sur les déterminants génétiques de ces anomalies congénitales. Elle cherche à préciser les corrélations génotype-phénotype, c’est-à-dire les relations entre les variations génétiques identifiées et les manifestations cliniques observées, ainsi qu’à mieux définir le spectre phénotypique associé aux gènes déjà impliqués. Elle contribue également à la recherche de nouveaux gènes responsables de ces anomalies du développement oculaire. Ces travaux ont pour finalité d’améliorer le rendement diagnostique des analyses génétiques, de faciliter la caractérisation clinique des patients et de favoriser une prise en charge et un conseil génétique mieux adaptés à chaque situation.

  • Quels sont les critères d’inclusion ?

    Les patients doivent avoir :

    • Un diagnostic confirmé de d’un des quatre pathologies citées ci-dessous : 
      • La microphtalmie
      • L’anophtalmie
      • L’aniridie 
      • Les dysgénésies du segment antérieur 
    • Un consentement signé.
  • Engagements à tenir si mon centre devient un centre d’inclusion ?

    Tout au long de l’étude, le centre investigateur s’engage à recruter des patients, de suivi et d’examens, d'assurer les activités de saisie des données dans l'eCRF, en respectant les objectifs donnés par le protocole et les bonnes pratiques cliniques. Si RaDiCo dispose d’une délégation de mission du promoteur, il ne peut proposer un accompagnement à la saisie que dans le cadre de financements dédiés et de partenariats spécifiques. 

  • Il y a-t-il une rétribution pécuniaire aux centres participants ?

    L'étude étant non interventionnelle, il n'y a pas de rémunération des centres participants à l'étude. RaDiCo et donc la cohorte sont financées par le MESRI. Chaque année, chaque cohorte fait l’objet d’une réévaluation indépendante afin de déterminer si le MESRI reconduit son financement sur l’année suivante. Des financements complémentaires peuvent également être obtenus par le biais d’appels à projets ou de projet de recherche spécifique avec des industriels. 

  • Où en est la collecte des données ?

    La collecte est en cours par les centres investigateurs qui recrutent les patients. 

  • Des projets sont-ils en cours sur la cohorte ?

    Il n’y a pas de projet de recherche spécifique en cours sur l’étude. Il y a eu un partage de données en 2026 dans le cadre d’une thèse réalisée par une doctorante de l’hôpital Nord de Marseille. 

  • Quelles sont les données recueillies ?

    Les données recueillies sont : 

    • Le diagnostic oculaire
    • Les évènements qui ont pu avoir lieu durant la grossesse
    • L’histoire familiale concernant des problèmes oculaires et neurologiques
    • Une évaluation ophtalmique, neurologique et métabolique
    • Un test génétique, une IRM ou scanner cérébrale et une évaluation auditive
    • Les opérations chirurgicales oculaires
    • Un questionnaire de qualité de vie
  • Quelle est la durée de conservation des données ?

    Les données anonymisées sont conservées dans l’outil de collecte sécurisé, de la collecte à la fin de l’étude. Elles sont ensuite archivées durant 15 ans. Une fois ces périodes passées les données sont supprimées.

  • Quelles sont les démarches à suivre pour inscrire son centre dans le protocole ?

    Aujourd’hui les inclusions sont terminées et l’objectif d’inclusion atteint, aucune ouverture de centre n’est prévue. Les centres de référence et de compétence sont généralement identifiés dès le début de l’étude. Lorsqu’un centre n’intègre pas immédiatement le projet, son ouverture peut néanmoins être réalisée en cours de la période d’inclusion. Dans ce cadre, l’ARC référent organise une visite de mise en place afin de présenter l’étude, les documents essentiels. Il recueille les documents nécessaires auprès de l’équipe investigatrice, notamment la liste de délégation des tâches, l’accord d’engagement ainsi que le CV de l’investigateur principal.

  • Qui contacter pour avoir plus de renseignements sur l’étude ?

    Si vous êtes un professionnel de santé à la recherche de renseignements supplémentaires, vous pouvez contacter cette adresse mail : ac-oeil@radico.fr

  • Cohortes
  • Évènement
Les inscriptions à la journée scientifique des études Elfe et Epipage 2 le vendredi 27 septembre 2024, au centre de colloques du campus Condorcet (Place du Front Populaire, 93300 Aubervilliers) sont ouvertes !

vendredi 27 septembre 2024, journée scientifique des études Elfe et Epipage 2

Nous avons le plaisir de relayer l'annonce de la journée scientifique des études Elfe et Epipage 2 le vendredi 27 septembre 2024, au centre de colloques du campus Condorcet (Place du Front Populaire, 93300 Aubervilliers). 

La journée scientifique pourra également être suivie en live sur inscription.   

Que vous souhaitiez assister à cette nouvelle édition en présentiel ou en distanciel, nous vous invitons à remplir le formulaire d'inscription en cliquant sur le lien ci-dessous avant le 1er septembre 2024. Vous pouvez aussi découvrir le pré-programme de cette journée via le même lien.

L’inscription est obligatoire dans la limite des places disponibles.
< < < < JE M'INSCRIS À LA JOURNÉE SCIENTIFIQUE > > > >

Un déjeuner sera servi sur inscription.

N'hésitez pas à relayer l'invitation à vos collaboratrices et collaborateurs.

Les responsables scientifiques des études Elfe et Epipage 2 des cohortes Elfe et Epipage2 : Marie-Aline Charles et Pierre-Yves Ancel.

  • France cohortes
  • Actualité
France Cohortes réunit les cohortes associées à ses services afin de les accompagner collectivement dans leurs projets et/ou d'optimiser son offre de services.

Dates de mars à juin 2024

Juin

  • GT réglementaire, jeudi 20 juin à 14h
  • GT statistiques, mardi 18 juin à 14h
  • Webinaire collecte de données, jeudi 13 juin à 14h

Mai

  • GT homologation SNDS et EDS, mardi 14 mai à 14h
  • GT communication, lundi 13 mai à 14h

Mars

  • GT réglementaire, le 28 mars à 10h
  • Cohortes
  • Évènement
1 mn
La 8e journée scientifique des cohortes Constances et Gazel se tiendra le mardi 11 juin 2024 au Campus des cordeliers à Paris, avec un focus sur les maladies cardiaques et métaboliques.

Les cohortes Constances et Gazel organisent au printemps leur 8e journée scientifique. La date est fixée au mardi 11 juin 2024, de 9 à 17 heures au campus des Cordeliers à Paris.

Programme et inscription ici : https://www.constances.fr/actualites/nos-actualites/journee-scientifique-constances-2024/

Marie Zins et Marcel Goldberg, responsables scientifiques des cohortes Constances et Gazel.

Unité Cohortes en population UMS 011 - Inserm / Université Paris Cité / Université Paris Saclay / UVSQ - Hôpital Paul Brousse - 16 avenue Paul Vaillant-Couturier - 94807 Villejuif Cedex

Contact inscription : sophie.launay@inserm.fr

Devenir à long terme de l’atrésie de l’œsophage & profils transomiques à l’adolescence

L'atrésie de l'œsophage (AO), une malformation de l'œsophage présente dès la naissance, se caractérise par l’interruption de la continuité de l’œsophage, qui se termine alors en cul-de-sac. Les aliments ou la salive ne peuvent pas être amenés dans l’estomac. (Source : Fimatho) Elle concerne 150 naissances par an en moyenne en France, ce qui en fait une maladie rare. 

Il est alors nécessaire de réaliser une opération visant à remettre l’œsophage en continuité. Bien que cette intervention permette à la grande majorité des enfants de survivre à la période néonatale, il peut persister toute la vie des problèmes de santé tels que le reflux gastro-oesophagien, des difficultés pour manger, des problèmes respiratoires mais aussi de croissance.

Objectifs du projet

L’objectif du projet est de créer une cohorte prospective d’adolescent de 13/14 ans, nichée dans le registre national des AO. En complément des données cliniques, une biobanque d'échantillons de muqueuse œsophagienne et de plasma sera constituée.

Une fois les données cliniques collectées et les données omiques (issues de l’analyse des échantillons biologiques de la biobanque) générées, elles seront analysées par les partenaires du projet afin d’évaluer le devenir à long terme de l’OA et d’établir des profils multiomiques.

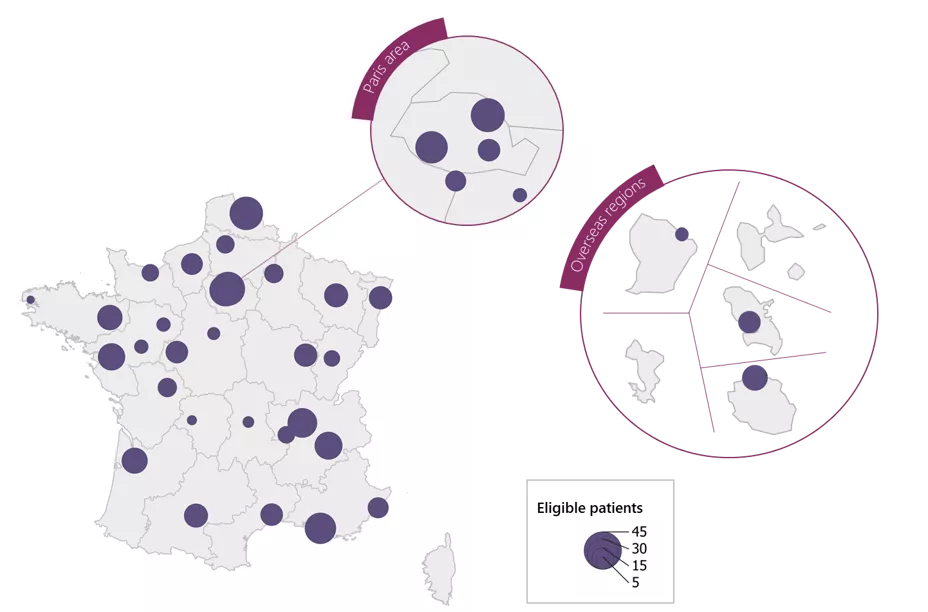
Centres participants

Image

Gouvernance

  • Comité de pilotage

    Il est composé d'une équipe transversale qui est chargée de suivre et de veiller au bon déroulement du projet. Il se compose de : 

    - Pr Frédéric Gottrand, pédiatre gastro-entérologue au CHU Lille

    - Dr Mélanie Leroy, cheffe de projet au CHU de Lille

    - Un représentant de l'équipe promotion de la direction de la recherche du CHU de Lille 

    - Un représentant de l'équipe du datamanagement du CHU de Lille

    - Un représentant du centre de ressource biologique du CHU de Lille

    - Un représentant de l'équipe de biostatistique du CHU de Lille

    - Un représentant de l'équipe médicale qui prend en charge les patients avec une atrésie de l'œsophage au CHU de Lille 

    - Un représentant du partenaire PRISM

    - Un représentant du partenaire Go@L

    - Un représentant du partenaire Bilille

    - Un représentant du partenaire PedStart

    - Un représentant de l'AFAO

  • Comité consultatif scientifique

    Il exerce un rôle consultatif sur la stratégie académique, en lien avec son expertise scientifique internationale. Il se compose de : 

    - Pr Frédéric Gottrand, pédiatre gastro-entérologue CHU Lille

    - Dr Mélanie Leroy, cheffe de projet TransEAsome

    - Pr Usha Krishnan, pédiatre gastro-entérologue à Sydney

    - Pr Arnaud Droit, directeur plateforme bio-informatique à Québec

    - Pr Simon Eaton, chercheur en chirurgie pédiatrique et biochimie métabolique à Londres

  • Comité de parents

    Recrutés au sein de l'AFAO, ce sont des parents d'enfants nés avec une AO, volontaires pour participer activement aux différentes étapes de l'élaboration et de la réalisation du projet.

  • Comité de patients

    _

  • Comité d'adolescents experts de la recherche clinique

    _

Accès aux données

Les données brutes ne sont pas encore accessibles, mais seront disponibles sur la plateforme de France Cohortes.

Ce travail a bénéficié d'une aide de l’État gérée par l'Agence Nationale de la Recherche au titre de France 2030 portant la référence ANR-21-PMRB-0011 ainsi qu’un financement de la fondation IRCEM.

Image

Présentation du protocole

Leroy, M., Aumar, M., Duhamel, M., Dauchet, L., Figeac, M., Gaillard, S., Hankard, R., Labreuche, J., Marot, G., Reversat, J., Armand, V., Salzet, M., Sfeir, R., Vandel, J., & Gottrand, F. (2025). Long-term outcome of oesophageal atresia in adolescence (TransEAsome) : A national French cohort study protocol. BMJ Open, 15(1), e086303. http://hdl.handle.net/20.500.12210/119304 

Les données collectées sont présentées sur le portail FReSH.

Foire aux questions
TransEAsome
1
0
0
1
1

Foire aux questions

  • Pour les patients

    Un centre participant m'a proposé cette étude, quels sont mes droits ? 

    Vous êtes libre de refuser de participer à la recherche sans avoir à vous justifier et sans que la relation de soin existant avec l’équipe médicale ne soit altérée. 

    Vous n’êtes pas obligé de nous donner votre décision tout de suite ; vous disposez du temps que vous estimez nécessaire pour prendre votre décision. 

    En cas d’acceptation, vous pourrez revenir sur votre décision et retirer votre acceptation à tout moment, sans avoir à se justifier et sans que cela ne modifie la qualité des soins auxquels vous avez droit. Le traitement des données est basé sur le fondement de l’intérêt public.

    Dans le cadre de la recherche, un traitement de vos données personnelles sera mis en œuvre pour permettre d’analyser les résultats de l’étude au regard de l’objectif de cette dernière qui vous a été présenté. 

    A cette fin, les données médicales vous concernant ou tout autre type de données existantes pourront être transmises au Promoteur de la recherche ou aux personnes ou société agissant pour son compte ou menant des projets de recherche conjoints, en France ou à l’étranger, y compris en dehors de l’Union Européenne à condition que le pays de destination soit reconnu par les autorités françaises comme assurant un niveau de protection des données suffisant et approprié. Aucune donnée susceptible de vous identifier directement ne sera transmise. Vos données seront pseudonymisées, c’est-à-dire qu’elles seront identifiées par un numéro de code et vos initiales. Ces données pourront également, dans des conditions assurant leur confidentialité, être transmises aux autorités de santé françaises et étrangères.

    Conformément aux dispositions de la loi n° 78-17 du 6 janvier 1978 modifiée relative à l’informatique, aux fichiers et aux libertés, et au règlement européen sur la protection des données personnelles (2016/679), vous disposez des droits suivants :

    Droit d’accès : Vous pouvez à tout moment obtenir au cours ou à l’issue de la recherche, communication de vos données de santé détenues par l’investigateur ou, le cas échéant, par le médecin qui le représente. (article 12 RGPD).

    Droit à l'information : Vous disposez d'un droit d'information sur les données personnelles vous concernant collectées, traitées ou, le cas échéant, transmises à des tiers (article 15 RGPD).

    Droit à la rectification : Vous avez le droit de demander la correction des données personnelles incorrectes vous concernant (articles 16 et 19 RGPD).

    Droit d’effacement : Vous avez le droit de demander l’effacement des données personnelles vous concernant uniquement si ces données ne sont plus nécessaires aux fins pour lesquelles elles ont été collectées (articles 17 et 19 de la RGPD).

    Droit à la limitation du traitement : Sous certaines conditions, vous avez le droit de demander une limitation du traitement. Dans ce cas, vos données pourront uniquement être stockées mais pas utilisées dans le cadre du traitement.

    Droit d’opposition : Vous avez le droit de vous opposer à tout moment au traitement de vos données personnelles (article 21 RGPD). Le traitement est alors arrêté par le promoteur, sauf motifs légitimes et impérieux, ou pour la constatation, l'exercice ou la défense de droits en justice.

    Pour exercer l'un de ces droits, vous pouvez contacter le médecin investigateur de l’étude ou le délégué à la protection des données du promoteur (DPO).Vous avez également le droit de déposer une plainte auprès de la Commission Nationale Informatique et Libertés (CNIL) si vous estimez que le traitement de vos données personnelles est réalisé en violation de vos droits.

    Contact Délégué à la Protection des Données (DPO)

    CHU de Lille

    2 avenue Oscar Lambret

    59037 LILLECEDEX

    DPO@chru-lille.fr 

    Contact CNIL

    Commission Nationale de l'Informatique et des Libertés

    Adresse postale

    3 Place de Fontenoy

    TSA 80715 

    75334 PARIS CEDEX 07 

    https://www.cnil.fr/fr/plaintes 


    Si vous le souhaitez, vous obtiendrez communication des résultats globaux de l’étude à la fin de celle-ci, il vous suffira d’adresser un courrier précisant vos coordonnées au Docteur AUMAR, unité de gastroentérologie, hépatologie et nutrition pédiatrique, Hôpital Jeanne de Flandre, CHU de Lille, Avenue Eugène Avinée, 59037 Lille cedex.

    Vous n’aurez à supporter aucune charge financière supplémentaire du fait de votre participation à cette étude.

  • Pour les investigateurs

    Est-ce que l’endoscopie à 13-14 ans est obligatoire pour inclure un patient ? 

    Non, elle ne l’est pas . Cependant, si vous réalisez une endoscopie dans les environs (10-14 ans) de la consultation dans le cadre du soin, nous sommes intéressés de récupérer 4 copeaux des blocs de biopsies œsophagienne. 


    J’ai un patient qui répond au critère d’inclusion, mais qui ne figure pas sur la liste fournie par l’équipe projet. Est-ce que je peux l’inclure ? 

    Oui tout à fait. Il faut néanmoins nous contacter pour connaitre son numéro d’inclusion dans le registre (qui sera aussi son numéro d’inclusion dans TransEAsome). 


    A l’inverse, j’ai un patient sur la liste fournie par l’équipe projet qui ne vient plus en consultation dans notre centre. Que faire ? 

    Prévenir l’équipe projet. En fonction des cas, nous essayerons de voir si ce patient a initié un suivi dans un autre centre et pourrait y être inclus. 


    J’ai des difficultés pour mettre en place l’étude, je manque de ressources humaines. Que faire ? 

    Nous contacter. Notre objectif est de lever tous les freins au recrutement. Si nécessaire, nous pouvons nous déplacer dans votre centre. D’une manière générale, si vous avez un soucis, contactez-nous, nous réfléchirons à une solution ensemble. 


    Quels sont les documents à renvoyer après la mise en place pour être autorisé à inclure ?  

    Il faut renvoyer à Coline Chaussier la page de signature du protocole, la liste de participants à la mise en place, la délégation des taches, les CV et certificats des bonnes pratiques cliniques des personnes y figurant (hormis ceux de l’investigateur principal que nous avons déjà) et la site training log où il faut indiquer que les personnes présentes à la mise en place ont été formées par Coline Chaussier en visio. 

Approches précliniques du traitement des patients atteints de RASopathie par une approche multiomique de leur physiopathologie à partir d'une cohorte de patients décrite et annotée de manière approfondie dans un registre européen dédié

Les « RASopathies » sont un ensemble de maladies du développement d’origine génétique caractérisées par une activation constitutionnelle de la voie de signalisation RAS/MAPK suite à des mutations d’une protéine de la voie RAS/MAPK ou d’un régulateur de cette voie. Les patients atteints de ces syndromes (syndromes de Noonan, Costello, cardio-facio-cutané, CBL…) partagent certaines caractéristiques phénotypiques : retard de croissance, cardiopathie, dysmorphie, déficience intellectuelle, anomalies cutanées et lymphatiques, anomalies de l’hémostase et hémopathies malignes telles que les leucémies myélomonocytaires juvéniles (LMMJ) mais avec une importante variabilité inter-individuelle dont les bases sont encore mal comprises. 

La mise en place de l'entrepôt de données unique (RASORES) adossé à une biobanque virtuelle permettra d’établir de nouvelles corrélations génotype/phénotype chez les patients atteints de RASopathies via une étude de cohorte sur l'histoire naturelle de la maladie, sur les conséquences neuropsychologiques et sociales et sur des investigations physiopathologiques précliniques. 

L'entrepôt de données hébergé par France Cohortes sera cloné en tant que sous-registre des RASopathies de l'EDS ILIAD (registre européen de l'ERN ITHACA dédié aux anomalies du développement et du neurodéveloppement) et interopérable avec d’autres bases de données européennes.

Objectifs du projet

En permettant d’établir de nouvelles corrélations génotype/phénotype, l'EDS RASores permettra une meilleure prise en charge des patients atteints de RASopathies (adaptation du diagnostic, suivi et information des patients et des familles) et facilitera les projets de recherche d’approche médicamenteuse modulée par un processus de médecine personnalisée.

L’EDS RASores, abordera 2 aspects difficiles des RASopathies dont la prévalence est de 1/2000 : 

1/ sur le plan clinique, la délimitation des complications rares et tardives de la maladie, qui ne peuvent être traitées de manière fiable que par une approche de cohorte systématique, et leur impact psychosocial sur la vie du patient ; 

2/ sur le plan fondamental et/ou translationnel grâce à la biobanque virtuelle adosée à l'EDS, élucider les mécanismes pathogéniques à l'origine des signes cardinaux des RASopathies, préoccupation majeure des partenaires du projet depuis des années. Les RASopathies sont des candidates aux interventions thérapeutiques ciblant la régulation de la voie des RAS/MAPK. A ce jour, aucune thérapie ciblant cette voie de signalisation n’est proposée pour les RASopathies.

Gouvernance

  • Alain VERLOES, Responsable du département de génétique clinique, APHP - Université de Paris Cité, Centre hospitalier universitaire Robert DEBRE, Paris
  • Hélène CAVÉ, Responsable du département de génétique moléculaire, APHP - Université de Paris Cité, Centre hospitalier universitaire Robert DEBRE, Paris

Contact

Claudine CHARLES, PhD, cheffe de projet

claudine.charles@aphp.fr 

Ce travail de gestion de données fourni par France Cohortes bénéficie d'une aide de l’État gérée par l'Agence Nationale de la Recherche au titre de France 2030 portant la référence ANR-21-PMRB-0010.

Partenaires

Image
Partenaire de RASores
Documentations
RASores
0
0
0
0
0
Création d’un entrepôt de données Maladies Rares de l’œil (FREDD) et d'un pilote en intelligence artificielle pour les rétinopathies pigmentaires

La rétinopathie pigmentaire (RP), une dystrophie héréditaire de la rétine, constitue une cause majeure de malvoyance.

Objectif du projet

Le projet RaReTiA a comme objectif principal de créer un entrepôt de données de santé national au sein de France Cohortes et d’adresser ses premiers défis scientifiques.

Gouvernance

Responsable scientifique et technique : Hélène DOLLFUS, Inserm UMRS_1112 – Laboratoire de Génétique Médicale & Université de Strasbourg

Pour aller plus loin

RaReTiA
0
0
0
0
0
Évaluation à distance et intelligence artificielle pour valider de nouvelles mesures, des biomarqueurs et des nouvelles cibles thérapeutiques pour la dystrophie musculaire facio-scapulohumérale

La dystrophie facio-scapulo-humérale (dystrophie FSH) est une maladie musculaire (myopathie) d'origine génétique parmi les plus fréquentes chez l'adulte. Son nom vient du fait qu'elle atteint principalement les muscles du visage (facio-), des épaules (scapulo-) et des bras (humérale). (source : Orphanet)

Objectifs du projet

En combinant toutes les données recueillies auprès des patients porteurs de la pathologie, couplés à une analyse par intelligence artificielle, l’équipe veut créer une base de données au sein du système d'information de France Cohortes contenant toutes les informations nécessaires.

Elle permettra de développer et valider de nouvelles mesures digitales pouvant être utilisées dans les essais cliniques et études en condition réelle, mais aussi des biomarqueurs sériques et de nouvelles stratégies thérapeutiques innovantes.

Gouvernance

Responsable scientifique et technique :  Pr Sabrina SACCONI, Responsable de la structure "Système nerveux périphérique, Muscle", Centre de référence pour les maladies neuromusculaires, Pôle de Neurosciences/Rhumatologie du Centre hospitalier de Nice.

PROGRESS FSHD
0
0
0
0
0
Vers une médecine personnalisée dans une maladie vasculaire génétique rare : la maladie de Rendu-Osler

La maladie de Rendu-Osler ou télangiectasie hémorragique héréditaire (HHT) est une maladie vasculaire génétique rare qui, malgré une nette amélioration du dépistage et de sa prise en charge, peut sévèrement impacter la qualité de vie des patients et leur pronostic.

Objectifs du projet

Le projet consiste à transférer des données recueillies depuis 15 ans au sein du système d'information de France Cohortes et à les enrichir de données complémentaires.

Leur analyse, soutenue par des outils de machine learning, permettra de fournir de nouveaux outils pour l’identification de facteurs pronostiques et pour prédire la réponse des patients au traitement.

Gouvernance

Responsable scientifique et technique : Dr Sophie DUPUIS-GIROD, Service de Génétique – Hôpital Femme Mère Enfant – HCL, Centre de Référence pour la maladie de Rendu-Osler, Lyon

PAMPERO
0
0
0
0
0
Base de données sur les maladies MITOchondriales, une approche multi-OMICS intégrative

Qu'est-ce que le projet de recherche MITOMICS?

MITOMICS représente la création de la 1ère base de données française qui rassemble les données génétiques et cliniques des patients atteints de maladies mitochondriales. Cette base a pour objectif d’améliorer la prise en charge des patients et d’obtenir plus rapidement un diagnostic.

Le projet est portée par une équipe de scientifiques pluridisciplinaires comprenant des médecins, des chercheurs et des ingénieurs alliant leurs expertises en génétique, bio-informatique, intelligence artificielle et Sciences humaine et sociale.

Objectif du projet

Que sont les maladies mitochondriales (MM)?

Chaque cellule possède des mitochondries qui lui fournissent l’énergie nécessaire à son fonctionnement. Leur nombre s’accroit dans les organes à fort besoin en énergie (muscle, cerveau, nerf…).

Les maladies mitochondriales sont des maladies génétiques rares dues au mauvais fonctionnement de ces mitochondries. Elles représentent un ensemble de maladies qui diffèrent, parfois beaucoup, les unes des autres (par exemple notamment le syndrome de MELAS, le syndrome de MERRF, le syndrome de Kearns-Sayre, l'ophtalmoplégie progressive…)

Le diagnostic de ces maladies rares est difficile et les patients font face à une errance diagnostique qui peut atteindre plusieurs années.

Pourquoi créer une base de données ?

Avec l’amélioration des méthodes de diagnostic moléculaire comme les techniques de séquençage de nouvelle génération (NGS) qui permettent d’analyser simultanément des centaines de gènes, voire l’ensemble des gènes d’un individu, le diagnostic génétique des MM s’est considérablement amélioré. Cependant du fait de la complexité génétique de ces maladies et malgré ces nouvelles technologies, environ 50% des patients ne disposent pas de diagnostic moléculaire. 

D’autres analyses dites « multi-OMICS » accessibles sont également riches en informations issues par exemple de l’analyse des protéines (protéomique) ou du métabolisme (métabolomique).

Ainsi le projet MITOMICS vise à croiser toutes ces données génétiques, biologiques et cliniques en les centralisant dans une base de données nommée « Mitomatcher ». Cette masse conséquente de données pourra être analysée grâce au développement de nouveaux outils bio-informatiques et à de l’intelligence artificielle. 

Les nouvelles technologies employées ouvrent ainsi de nouvelles perspectives afin de mieux définir les liens entre une anomalie génétique et les symptômes observés chez les patients.

Qui collecte et utilise les données ?

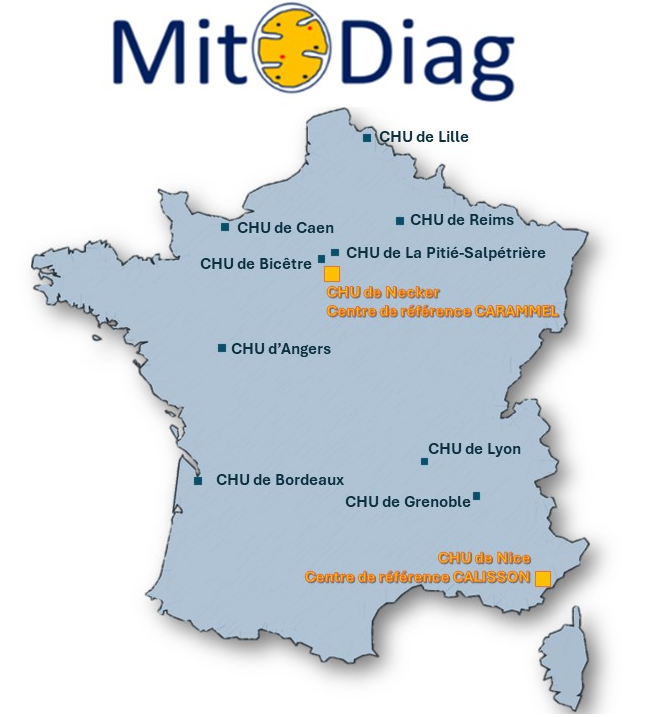
La collecte des données repose sur une collaboration étroite entre 11 laboratoires français spécialisés dans le diagnostic des maladies mitochondriales, réunis au sein du réseau MITODIAG (www.mitodiag.fr ). Chaque laboratoire contribue à alimenter la base de données avec les informations issues de leurs patients.

Ces données sont ensuite mises à disposition des professionnels de santé et des chercheurs pour améliorer l’accès au diagnostic pour les patients et faire progresser la recherche sur les maladies mitochondriales.

Pour faciliter cet accès, une interface web dédiée, Cafe Variome, a été développée dans le cadre du projet Mitomics en collaboration avec l’équipe du Pr. A. Brookes de l’Université de Leicester (UK). Elle permet aux professionnels de découvrir les données présente dans la base Mitomatcher.

Quelle finalité pour la base de données ?

La base de données est destinée à perdurer et être alimentée en continue pour que les connaissances scientifiques soient enrichies en permanence et permettre de :

  • simplifier l’interprétation des résultats d’analyses génétiques
  • améliorer la prise en charge des patients,
  • favoriser l’accès aux essais cliniques,
  • optimiser les stratégies de diagnostic,
  • offrir de nouvelles pistes pour des solutions thérapeutiques


Toutefois, ces nouvelles stratégies technologiques soulèvent d’importants enjeux éthiques, économiques, environnementaux, juridiques et sociaux, susceptibles de provoquer des transformations sociales complexes. Ces dimensions sociétales ont été analysées par l’équipe en sciences humaines et sociales de l’équipe du Pr. S. Tirard de l’université de Nantes, donnant lieu à la publication d’un article en 2025 (article médecine/sciences 2025) consacré à la notion de « médecine mitochondriale ».

Réseau Mitodiag

11 laboratoires de diagnostic:

  • CHU d'Angers
  • CHU de Bordeaux
  • CHU de Caen
  • CHU de Grenoble
  • CHU de Lille
  • CHU de Lyon
  • CHU de Nice
  • CHU de Bicêtre AP-HP
  • CHU de La Pitié-Salpétrière AP-HP
  • CHU de Necker - AP-HP
  • CHU de Reims


Partenaires

Centres de référence pour les maladies mitochondriales de l’enfant à l’adulte 

Affiliés à la filière de santé maladies rares Filnemus et au réseau européen de référence (ERN) Euro-NMD

CALISSON

CARAMMEL

FILNEMUS

Filière de Santé Maladies Rares 

Réseau EURO-NMD

Réseau européen de référence pour le regroupement thématique des maladies neuromusculaires rare

Associations de patients

Académiques

Gouvernance

Responsables scientifiques et techniques : 

  • Pr. Vincent PROCACCIO, Université d’Angers et Centre Hospitalier d’Angers
  • Pr. Sylvie BANNWARTH, Centre Hospitalier de Nice

Ce travail de gestion de données fourni par France Cohortes bénéficie d'une aide de l’État gérée par l'Agence Nationale de la Recherche au titre de France 2030 portant la référence ANR-21-PMRB-0012.

La « médecine mitochondriale » à l’aune du quatrième plan national maladies rares (PNMR4) L’exemple du projet MITOMICS. 

Clémence Guillermain, Stéphane Tirard, Sylvie Bannwarth, Vincent Procaccio médecine/sciences 2025 ; 41 : 000-000

MITOMICS
0
0
0
1
0